 EN
メタタイトル:D-マンノースの検査:微生物・重金属検査が重要です
メタディスクリプション:単一成分の糖類であっても、リスクベースドリリース計画は不可欠です。D-マンノースについては、原料検査と完成品の要件を明確に区別しましょう。
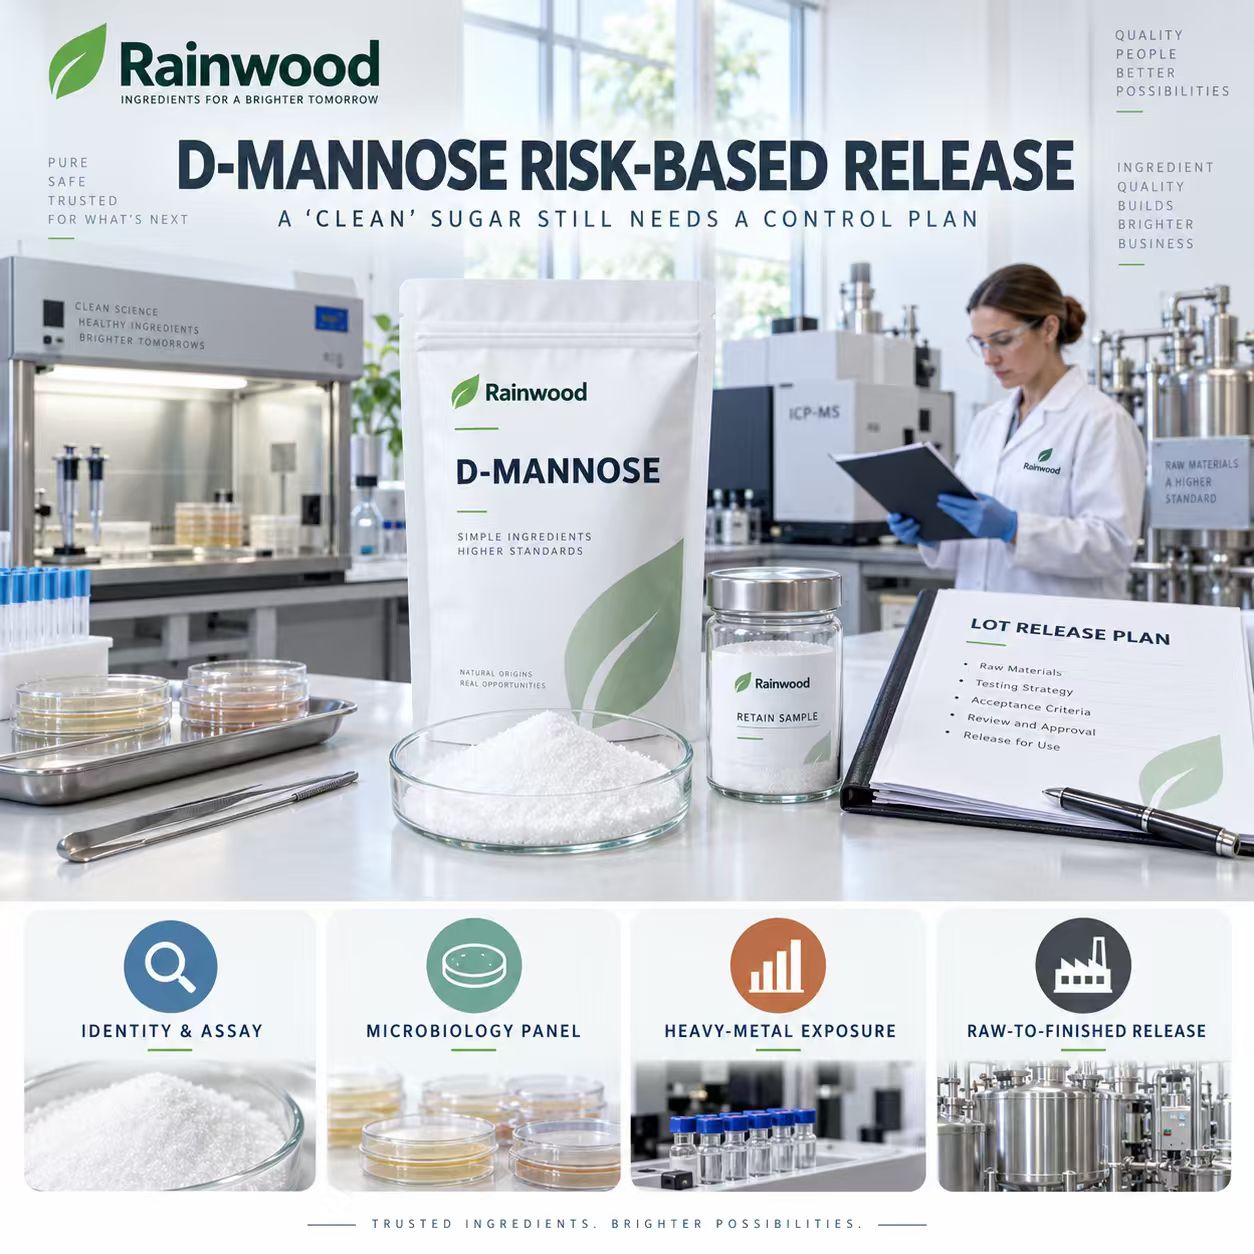
サプライヤーは、D-マンノースは清潔で結晶性の糖であると説明し、分析結果を送付してきました。品質保証(QA)マネージャーは、微生物検査、重金属検査、包装履歴、および最終製品への暴露量算出を依頼しています。調達部門は、これらの追加検査は不必要であると判断しました。
正しい答えは「永遠にすべてを検査し続ける」ではありません。正しい答えは、当該原料の等級、使用経路、販売市場、および最終製品形態に応じて、リスクに基づき文書化された検査項目一覧です。
まず、 D-マンノース 原料仕様書 その後、原材料受入時に必須の検査項目と、最終製品で必須の検査項目とを明確に区別します。
『清潔な糖』という表現は、単なる記述であり、出荷基準にはなりません。
高純度の白色粉末であっても、水分、微生物品質、重金属、関連物質、異物、包装による汚染などに対する管理が必要になる場合があります。リスクは、当該原料の製造方法、乾燥条件、包装方法、保管状況、輸送条件、および他の原料との配合方法によって左右されます。
USPのマンノース一般試験法では、同定および含量測定が規定されていますが、商業向け出荷計画は、お客様の用途および市場に応じて策定する必要があります。[USP マンノース一般試験法]( https://doi.org/10.31003/USPNF_M5509_02_01)
サプライヤーに対し、各試験が日常的に行うものか、定期的に行うものか、あるいは原料・製造工程の変更を契機として実施するものかを明確に確認してください。その後、選択した試験項目群が適切である理由を文書化します。
含量測定のみを記載した分析成績書(COA)を受理する前に、D-マンノースのCOAギャップレビューを必ずご確認ください。
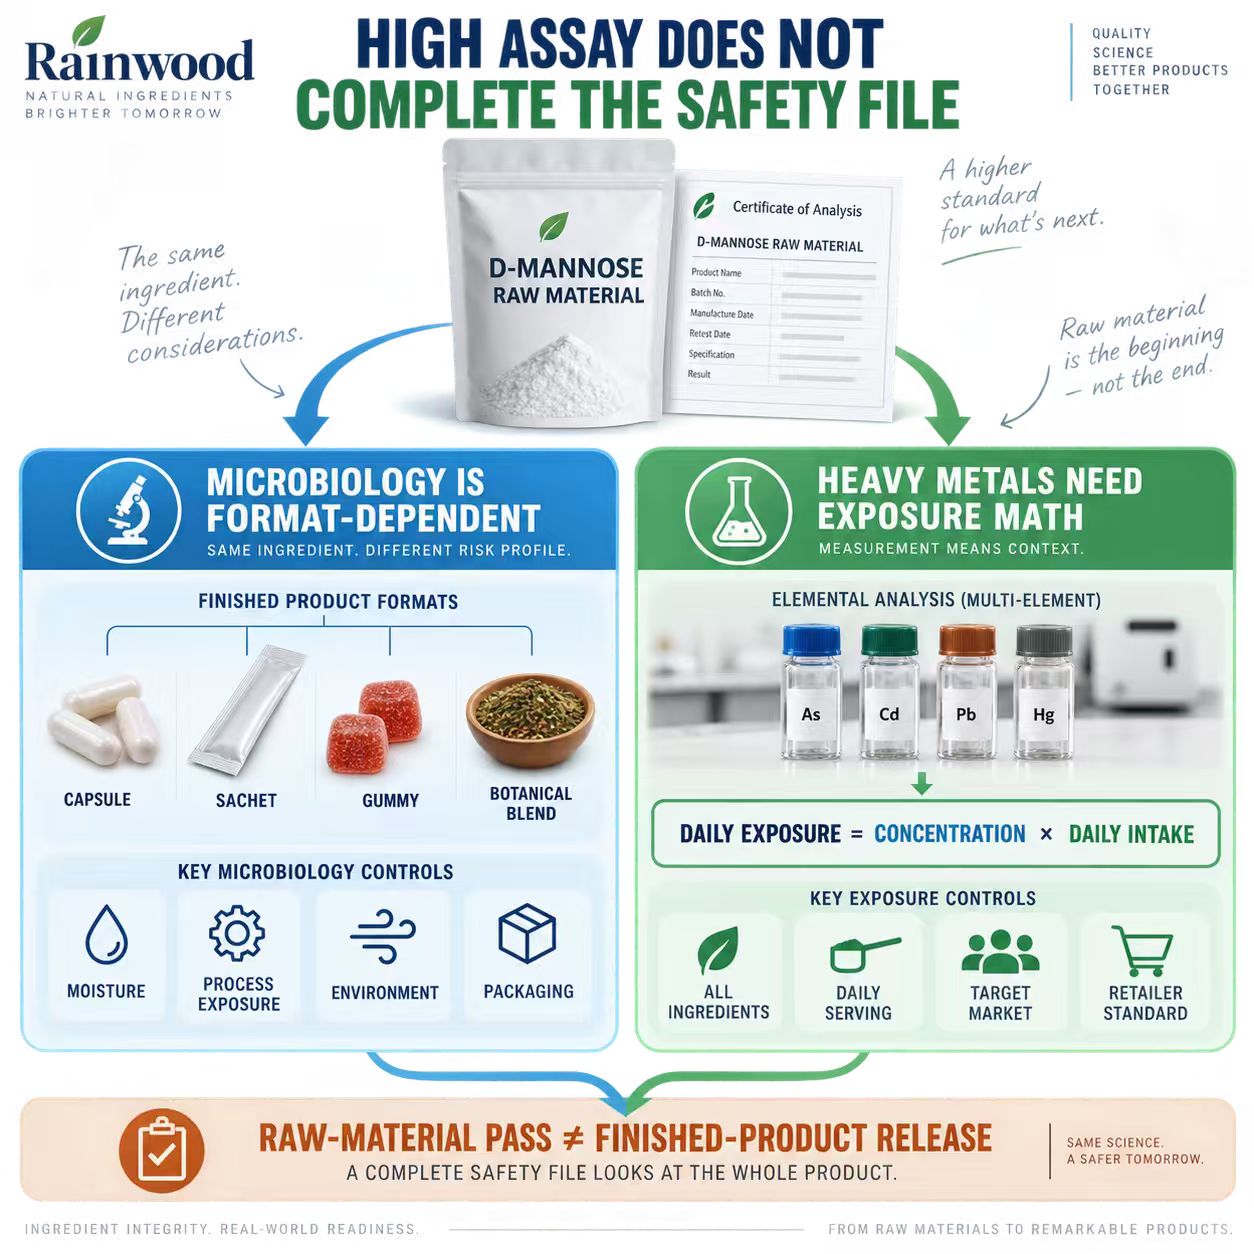
微生物リスクは、製品形態に依存します。
乾燥原料と、水分を含むグミ状製品、風味付けされたドリンク用粉末、あるいは植物由来抽出物を配合したブレンドでは、微生物リスクプロファイルが異なります。同一のD-マンノースであっても、完成品への導入方法や製造工程環境によって、暴露状況は変わり得ます。
考慮事項:
・好気性菌総数;
・酵母・カビ;
・市場要件で定められた特定病原体;
・水分活性(aw)または水分量;
・製造工程後段における暴露状況;
・衛生管理および環境制御;
・包装の開封および保管;
・併用される植物由来成分やプロバイオティクス。
原料の検査結果を、最終製品の出荷承認に代用してはいけません。最終製品の配合や製造工程によって新たなリスクが生じる可能性があるためです。
重金属については、摂取量に基づく暴露量評価が必要です。
重金属の分析値は、実際に摂取される量および販売対象市場の規制要件と関連づけられた場合にのみ意味を持ちます。ヒ素、カドミウム、鉛、水銀について、該当するものを確認し評価してください。ただし、原料の分析結果が自動的に最終製品の規制適合性を保証するものではありません。
計算方法:
『1日あたりの暴露量=原料中の濃度 × 1日に摂取する原料量』
さらに、関連するすべての原料および販売先市場の許容限界値(または小売業者の自主基準)を考慮する必要があります。たとえば、クランベリーなどの植物由来成分や併用成分が、D-マンノースそのものよりもはるかに大きな暴露量をもたらす場合もあります。したがって、最終製品の配合については、各原料ごとに個別に評価を行う必要があります。
FDAの医薬品以外の健康補助食品(サプリメント)に関するガイダンスでは、製造業者または販売業者が、市場に出される製品が適用される安全性要件を満たしていることを保証する責任を負うと定められています。FDAは、販売前のすべてのサプリメントを事前に承認するわけではありません。[FDA サプリメントに関するQ&A] https://www.fda.gov/food/information-consumers-using-dietary-supplements/questions-and-answers-dietary-supplements)
関連物質および残留物は、製造プロセスに関する検討事項に該当します
サプライヤーの製造経路によって、どの関連糖類、プロセス由来残留物、あるいは溶媒に関する質問が適切かが決まります。あらゆる化学物質について推測に基づく網羅的なリストを作成する必要はありません。ただし、選択した試験項目については、製造経路を踏まえた根拠づけが必要です。
ご要望:
・製造方法または原料由来に関する記述;
・既知の関連物質に対する規制措置;
・該当する場合の残留溶媒に関する記述;
・清掃および異物混入防止のための規制措置;
・変更管理の発動条件;
・分析法および報告限界値。
「食品グレード」という広範な表現を、完成品または市場ごとのすべての要件が満たされたことの証明と混同しないでください。
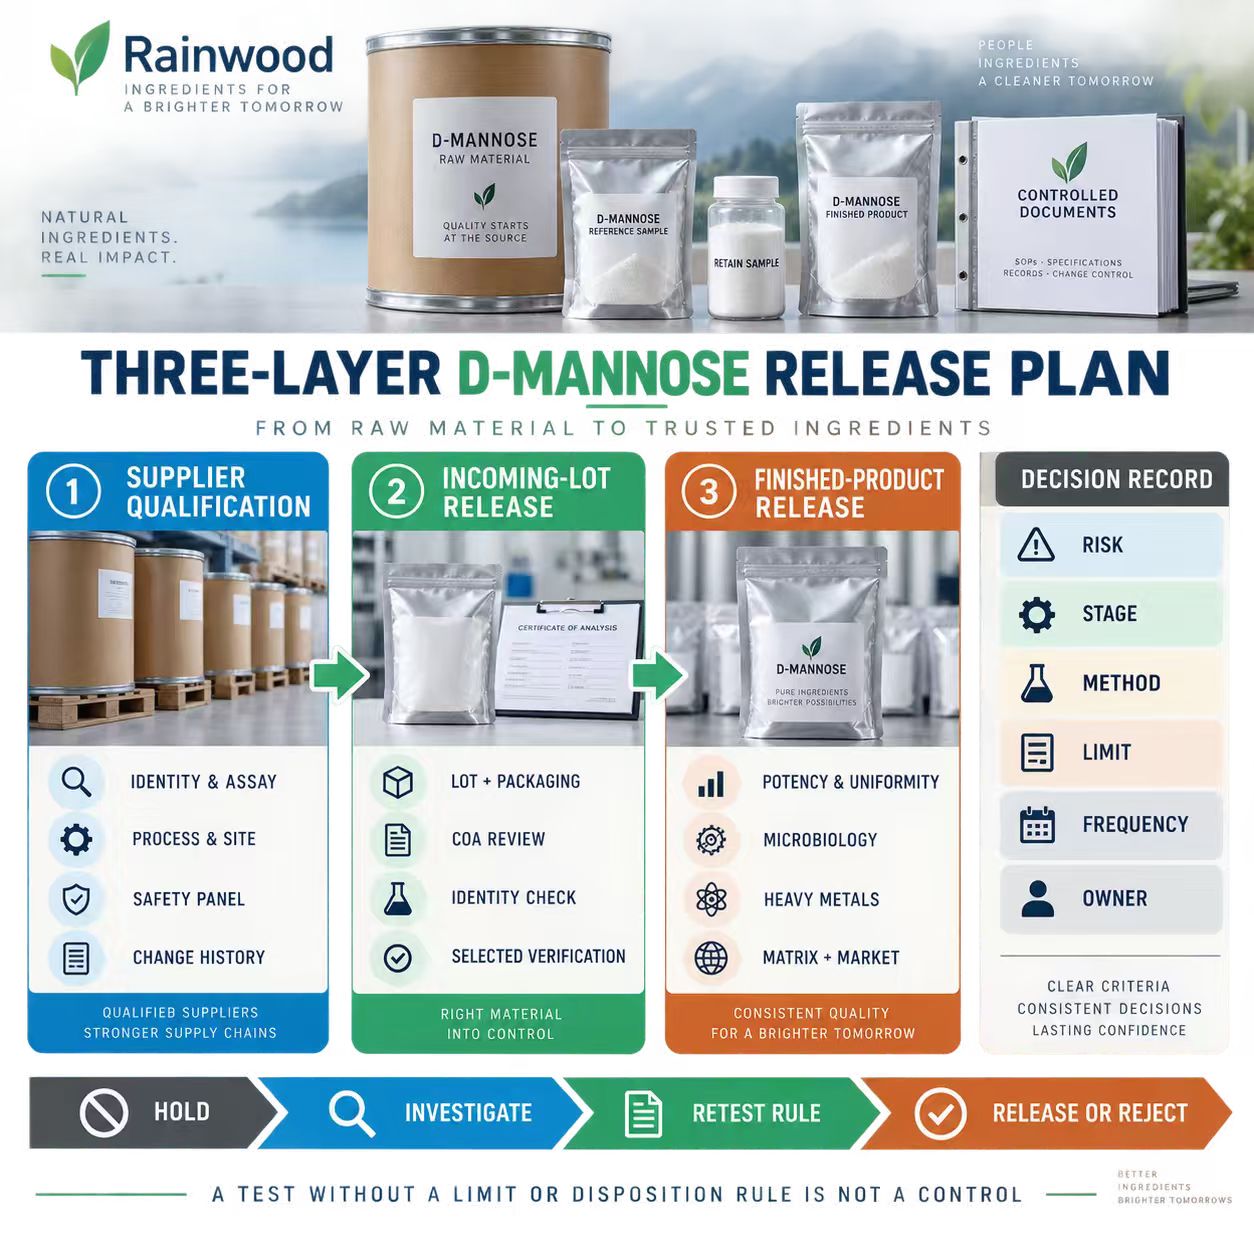
3段階の出荷承認計画を構築する
第1段階:サプライヤーの資格審査
身元、純度、基準、水分、微生物検査、重金属、製造工程記述書、製造元、製造場所、認証状況、変更履歴を確認する。
第2段階:入荷ロットの出荷承認
ロット番号、包装、分析成績書(COA)、身元、純度および資格審査計画に基づく選択的安全性試験を確認する。新規サプライヤー、新規原料供給元、異常な検査結果、または変更通知がある場合には、検査項目を追加する。
第3段階:完成品の出荷承認
実際のカプセル、サチエット、グミ、またはブレンドについて、完成品仕様書に定める項目(有効成分含量、均一性、微生物検査、重金属、およびマトリクスや市場要件で定められたその他の評価項目)を試験する。
試しに D-マンノース 原料から完成品までの出荷承認チェックリスト 3段階の承認プロセスが単一の分析成績書(COA)に統合されないようにするため。
検査不足と、形式的な「すべてを検査する」姿勢の両方を回避する
試験中の状態では、文書と顧客が実際に直面するリスクの間にギャップが生じます。根拠なく過剰な試験を実施すると、予算を浪費するばかりか、誰も確認しないデータが蓄積されるおそれがあります。
各試験について、以下の情報を記録してください:
・リスク発生メカニズム;
・適用可能な工程段階;
・分析方法
・許容限界値;
・実施頻度
・責任者;
・試験結果が許容限界を下回った場合の対応措置。
こうした記録により、試験項目一覧表は単なるチェックリストではなく、意思決定のための仕組みへと進化します。許容限界値や結果に基づく対応ルールが定められていない試験は、単なる事務作業であり、品質管理の手段とは言えません。
RainwoodBioがリスクベースの試験項目一覧表構築を支援する方法
RainwoodBioの公開ワークフローでは、サプライヤー管理、試験および製品出荷、文書管理、包装、倉庫管理、トレーサビリティといったプロセスを定義しています。これらは当社が公式に公表している能力です。具体的なプロジェクト向けには、原料、完成形態、対象市場、1日あたりの推奨摂取量、サプライヤー履歴を、選択された試験項目と結びつけるD-マンノース出荷マトリクスをご請求ください。
探索する D-マンノースの検査および文書類のレビュー 製品にクランベリー、植物由来成分、プロバイオティクス、または水分を含むマトリックスが含まれる場合。
リリース判断担当者(パネル)は、リスク責任者と一致させる必要があります。
各管理項目には、その結果に基づいて対応できる担当者を割り当てます。品質保証(QA)部門がロット出荷の判断を担う場合、処方開発部門が用量およびマトリックス適合性を、規制対応部門が市場ごとの規制上限値を、調達部門がサプライヤー変更通知をそれぞれ担当します。仕様書には、検査方法および許容限界値の隣に、当該担当者の氏名または部署を明記してください。
検査結果が矛盾する場合に重要です。たとえば、サプライヤーから提出された分析成績書(COA)では合格と表示されていても、自社で実施した入荷検査の結果が内部設定限界値を超過していることがあります。このような場合、チームは、文書化された保留措置、原因調査、再検査ルール、最終的な処分判断を行う必要があります。単に数値を平均化して非公式に判断するといった対応は認められません。同様の考え方は、完成品のグミにおいて、使用原料の微生物検査結果が合格であっても、完成品の微生物規格に不合格となる場合にも適用されます。
リスクに基づく試験は、明確なアクションにつながる場合に最も効果を発揮します。誰が承認・却下・調査・試験頻度の変更を行えるかが明確でない限り、その検査パネルはまだ実運用されていません。
輸入または販売開始前のリリースゲート
必要:
・書面による同定および含量測定仕様書;
・微生物および重金属の検査項目が正当化されたパネル;
・原料と完成品の境界が明確であること;
・ロット追跡性および工程変更管理に関する条項;
・販売対象市場に応じた暴露評価;
・不合格時の処置、保留、再試験および代替措置の手順。
次の依頼を行う D-マンノースのリスクに基づく試験計画 ・RainwoodBioへ分析成績書(COA)、製造経路の説明書、配合成分表、1日あたりの摂取量、製品形態、販売対象国、小売店の要件を送付してください。チームが必須の品質管理項目と不要な試験を明確に区別できるようになります。
よくあるご質問
1. ドライD-マンノースには微生物検査が必要ですか?
回答は、グレード、サプライヤーの実績、仕様、販売市場、および最終的な製品形態によって異なります。リスクに基づく検査計画において、検査頻度および規格限界値の根拠を明確に説明する必要があります。
2. 原料の重金属検査結果で完成品をカバーできますか?
自動的にはできません。配合全体における1日あたりの暴露量を算出し、対象市場の要求事項を確認してください。
3. 「食品用」証明書だけで十分ですか?
いいえ。「食品用」という文言は、あくまで使用目的の文脈を示すものであり、原料の同定、有効成分含量、安全性、トレーサビリティ、および完成品に関する証拠資料の代わりにはなりません。
参考文献
― 米国薬局方(USP)マンノース試験法: https://doi.org/10.31003/USPNF_M5509_02_01
・米国FDA:「栄養補助食品に関するQ&A」 https://www.fda.gov/food/information-consumers-using-dietary-supplements/questions-and-answers-dietary-supplements
・RainwoodBio 社について: https://www.rainwoodbio.com/about-us
本記事はB2B向け調達および教育目的で作成されたものです。実際の原料、完成品、および販売先市場に応じて、製品仕様、分析法、安全性、表示、規制要件などを個別に確認してください。