 EN
Tytuł meta: Specyfikacja peptydu kolagenowego typu II z kurczaka gotowa do audytu
Opis meta: Opracuj specyfikację peptydu kolagenowego typu II z kurczaka gotową do audytu, obejmującą tożsamość, masę cząsteczkową, zanieczyszczenia, format, śledzoność oraz kontrolę zmian.
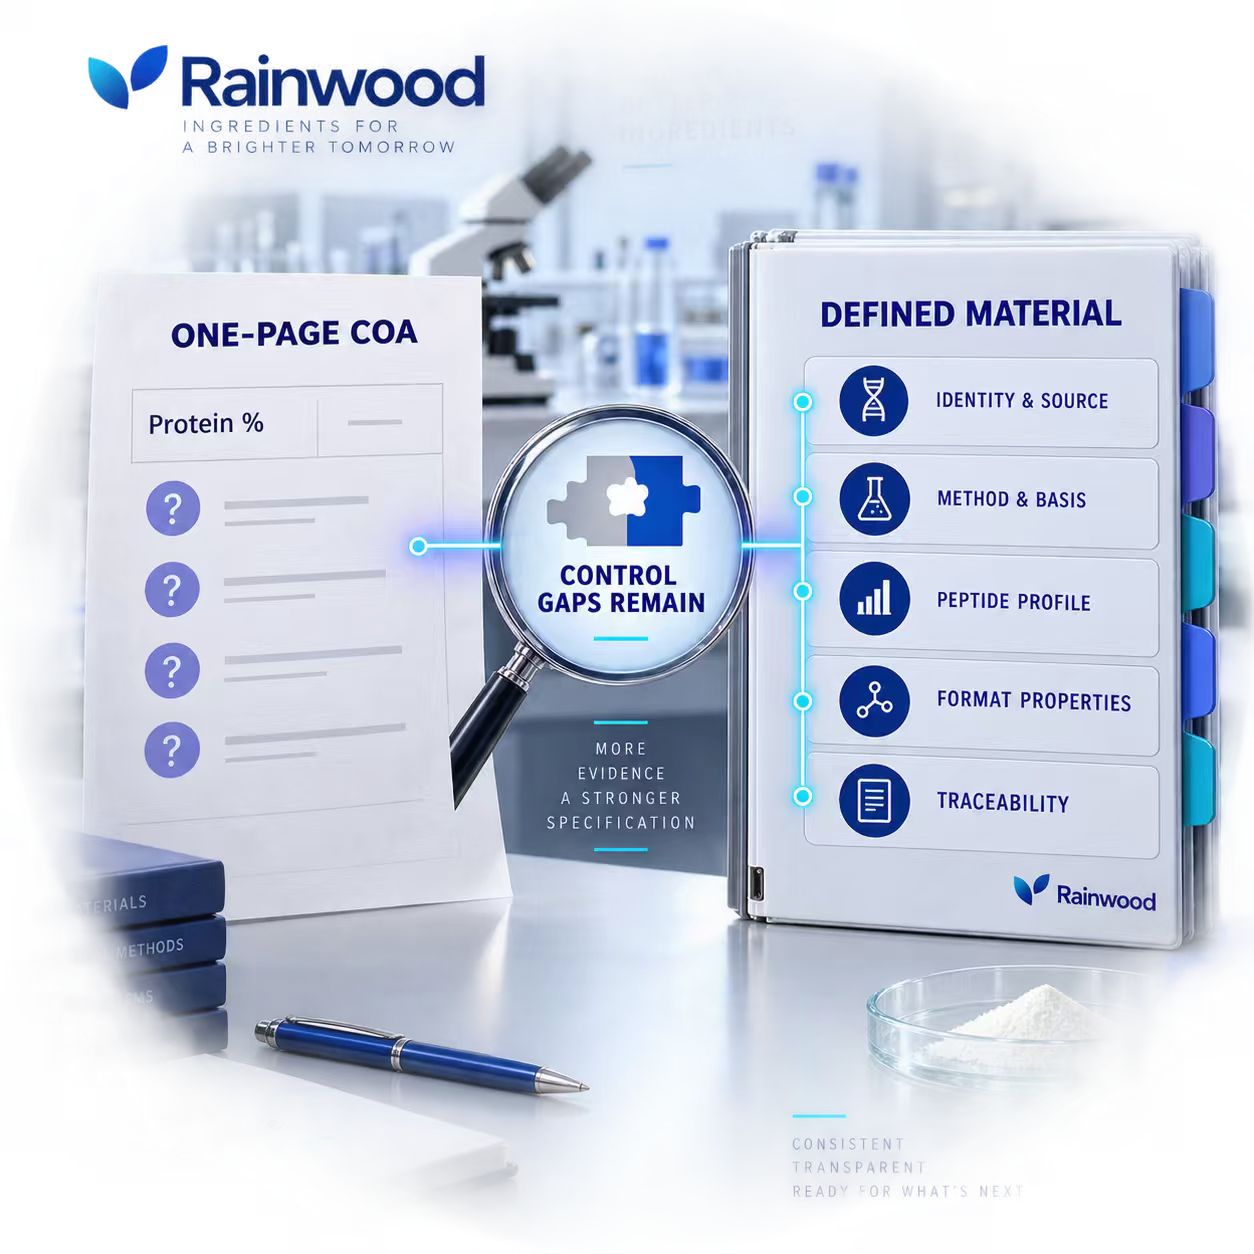
Audytor nie pyta, czy dostawca ma ładny broszek. Pyta, co zakupiłeś, jakie były Twoje wymagania, która partia została przetestowana, jaką metodę zastosowano, kto ją zwolnił i co się stało, gdy coś się zmieniło. Jednostronicowy certyfikat zgodności rzadko odpowiada na wszystkie te pytania.
Dla peptydu kolagenu typu II pochodzącego z kurczaka specyfikacja gotowa do audytu stanowi komercyjny system kontroli. Łączy źródło surowca, postać produktu, oznaczenie ilościowe, profil peptydowy, zanieczyszczenia, zachowanie fizyczne, opakowanie, pobieranie próbek, śledzalność oraz zarządzanie zmianami. Celem nie jest nadanie dokumentowi skomplikowanego wyglądu. Celem jest zapobieganie sytuacji, w której niejasna nazwa składnika staje się podstawą do podejmowania decyzji, których nie jest w stanie uzasadnić.
Zdefiniuj materiał przed zdefiniowaniem jego granic
Zacznij od stwierdzenia tożsamości. Czy materiał to peptyd kolagenu typu II pochodzący z kurczaka po hydrolizie, kolagen częściowo zhydrolizowany, składnik kolagenu typu II w postaci niezdenaturowanej, czy też szerszy ekstrakt z chrząstki kurczaka? Podaj źródło tkanki kurczaka, zamierzony format oraz wszelkie formy wykluczone.
Używaj naszych ramka specyfikacji kolagenu typu II gotowa do audytu ustalić zakres, zanim dodasz dane liczbowe skopiowane z innego produktu.
Wytyczne TGA dotyczące ekstraktu z hydrolizowanej chrząstki kurczaka stanowią przydatny przykład, dlaczego zdefiniowany materiał może obejmować masę cząsteczkową, siarczan chondroityny, kwas hialuronowy, gęstość objętościową, wielkość cząstek oraz oczekiwania dotyczące zawartości metali ciężkich. Tych wartości nie należy kopiować bezmyślnie. Powinny one skłonić zespół do podjęcia decyzji, które właściwości są istotne dla danej klasy produktu i rynku docelowego.
Sekcja pierwsza: tożsamość i źródło
Zawiera:
- nazwa produktu oraz dopuszczalne synonimy;
- forma hydrolizowana lub niezdenaturowana;
- gatunek kurczaka oraz pochodzenie anatomiczne;
- podmiot produkujący oraz miejsce produkcji;
- deklaracje dotyczące źródła i pochodzenia zwierzęcego;
- kod śledzenia oraz definicja partii;
- zakazane są zastąpienia lub mieszane źródła;
- odniesienie do metody identyfikacji oraz jej ograniczeń.
Nie stwierdzać, że wynik całkowitego białka dowodzi tożsamości kolagenu typu II. Wyjaśnić, jakie dane potwierdzają źródło, charakter kolagenu, jego typ i formę. Jeśli dowody są niekompletne, oznaczyć to jako żądanie uzupełniających danych, a nie gotowe stwierdzenie.
Przeczytać sekcję dotyczącą luki w identyfikacji kolagenu typu II w certyfikacie analizy (COA), zanim zatwierdzi się sekcję identyfikacji.
Sekcja druga: skład i profil peptydów
Zdefiniować podstawę oznaczenia dla kolagenu lub białka, wilgoci, popiołu oraz wszelkich istotnych towarzyszących składników chrzęstowych. Jeśli klasa produktu jest określana przez masę cząsteczkową, należy podać metodę pomiaru, sposób obliczeń, kalibrację, typ średniej wartości, rozkład oraz zakres akceptowalnych wartości.
W specyfikacji należy określić, czy oczekuje się obecności siarczanu chondroityny lub kwasu hialuronowego, czy ich obecność jest ograniczona, czy też są one wykluczone. Jeśli składnik ten przyczynia się do gotowego składu, który już zawiera te związki, należy obliczyć nakładanie się ilości. Jeśli etykieta gotowego produktu nie deklaruje wkładu tego składnika, należy wprowadzić wewnętrzny system kontroli, aby zespół odpowiedzialny za formuły był świadomy dostarczanej ilości.
Sekcja trzecia: zanieczyszczenia i bezpieczeństwo
Ustalić limity mikrobiologiczne oraz limity metali ciężkich na podstawie rynku docelowego, kategorii produktu oraz oceny ryzyka. Przykład TGA zawiera wyraźne limity ołowiu, kadmu i rtęci dla określonego ekstraktu z hydrolizowanej chrząstki kurczaka. Jest to punkt odniesienia, a nie zezwolenie na stosowanie tych samych limitów we wszystkich rynkach.
Dodać wymagania dotyczące pobierania próbek, metody laboratoryjnej, jednostek raportowania, granic wykrywalności oraz postępowania w przypadku wyników poza zakresem specyfikacji. Jeśli dokumentacja dotycząca pochodzenia zwierzęcego lub alergenów ma znaczenie dla Państwa klientów, należy umieścić ją w pakiecie wydania produktu, a nie pozostawiać jako obietnicę sprzedażową.
Sekcja czwarta: właściwości fizyczne i formatu
Wprowadzić kolor, zapach, wielkość cząstek, gęstość objętościową, przepływ lub zdolność do rozpraszania, wilgotność oraz stan opakowania, jeśli wpływają one na końcowy format. Określić warunki badań. Pojęcie „rozpuszczalny” bez podania objętości wody, temperatury, czasu oraz kryteriów obserwacji nie stanowi użytecznego limitu zwalniania.
Dla kapsułek dodać praktyczne zachowanie przy napełnianiu oraz jednorodność mieszanki. Dla tabletek dodać wymagania dotyczące procesu kompresji oraz rozpadu lub rozpuszczania. Dla proszków i żelków dodać ocenę cech zmysłowych, migracji wilgoci oraz kontrole opakowań. W specyfikacji surowca należy wyjaśnić, które badania są wymaganiami zwalniającymi, a które – okresowymi kontrolami kwalifikacyjnymi.
Sekcja piąta: dokumentacja oraz kontrola zmian
Wymagać kompletnego pakietu dokumentacji partii:
– certyfikatu zgodności (COA) zawierającego numer partii, datę, podstawę, metodę oraz wynik;
– deklaracji źródła oraz pochodzenia zwierzęcego;
– śledzalności procesu wytwarzania i pakowania;
– streszczenia procesu oraz statusu wprowadzonych zmian;
– protokołu pobierania próbek oraz zapisów laboratoryjnych;
– dokumentacja odchylenia, dochodzenia i działań korygujących, o ile dotyczy;
– warunki przechowywania i transportu;
– certyfikat lub dowody audytu z poprawnym podmiotem i zakresem.
Zdefiniuj zmiany wymagające wcześniejszego powiadomienia oraz oceny wpływu: gatunek, tkanka, dostawca pochodzenia surowca, miejsce produkcji, enzym, okno hydrolizy, filtracja, suszenie, nośnik, opakowanie, metoda analityczna oraz granice specyfikacji. Klauzula kontroli zmian jest użyteczna jedynie wtedy, gdy wymienia wydarzenia, które ją aktywują.
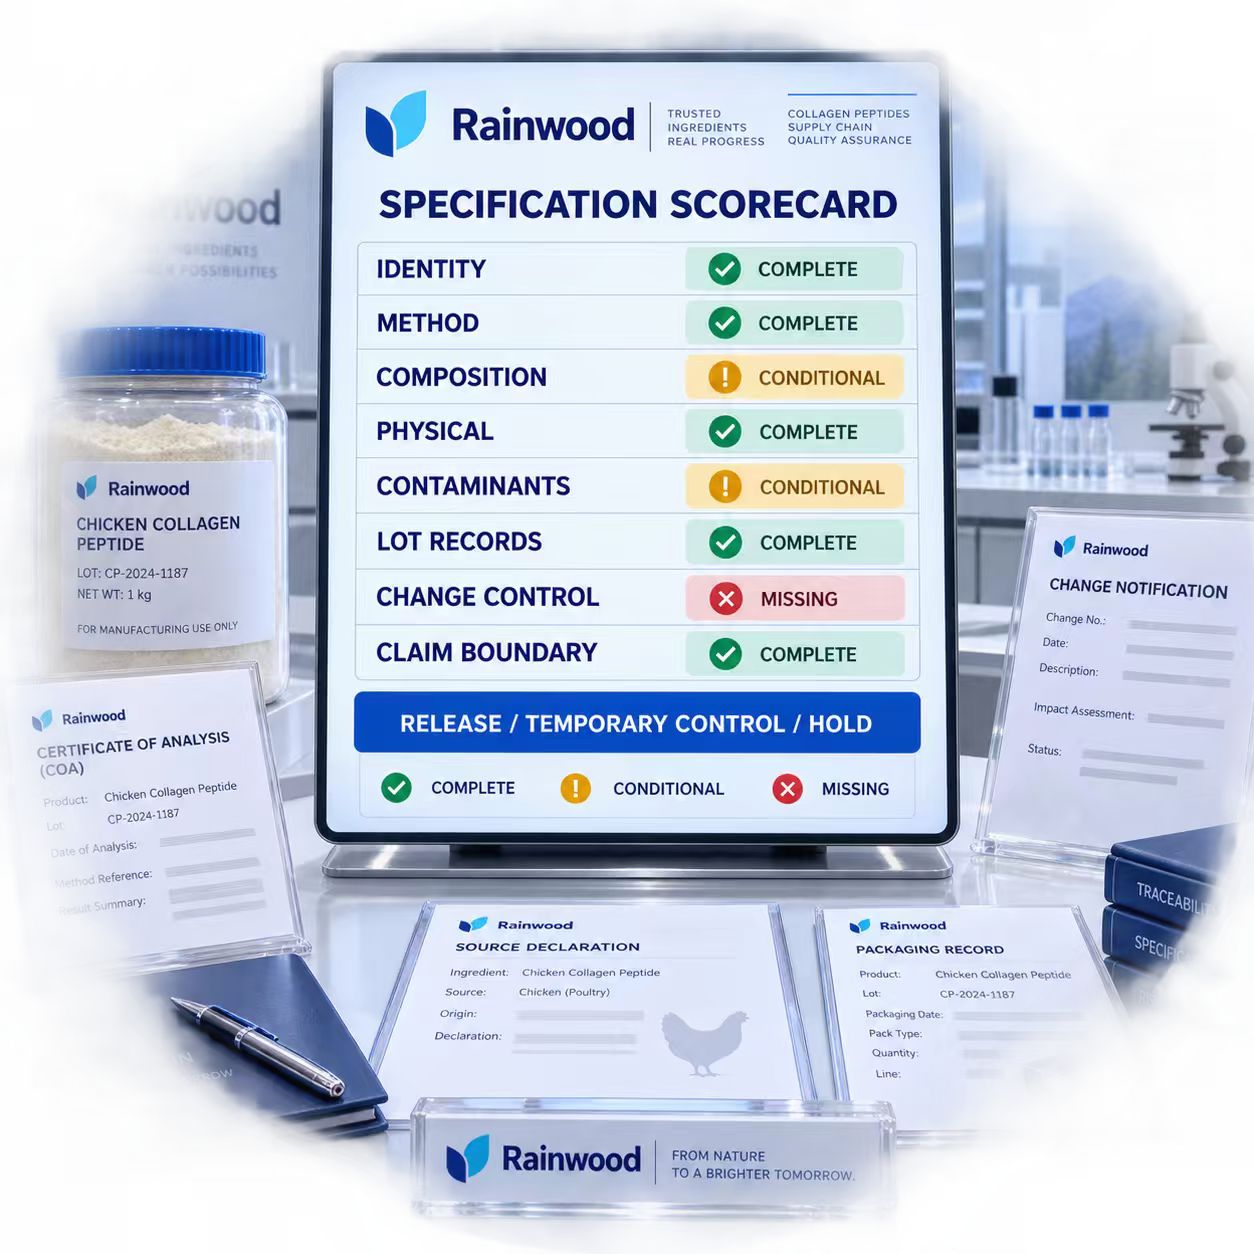
Karta oceny specyfikacji do spotkań decyzyjnych dotyczących zwolnienia partii
| Sekcja | Minimalna decyzja |
|---|---|
| Tożsamość | Określono formę i pochodzenie |
| Metoda | Każde badanie odpowiada na określone pytanie |
| Skład | Podstawa i granice są jasne |
| Właściwości fizyczne | Kontroluje się ryzyka związane z formatem |
| Zanieczyszczenia | Granice rynkowe i ryzyka są udokumentowane |
| Rekordy partii | Certyfikat zgodności (COA) i śledzoność są zgodne z przesyłką |
| Kontrola zmian | Warunki wymagające ponownej kwalifikacji są zapisane |
| Zakres stwierdzeń | Badania i oznaczenia odpowiadają materiałow |
Oznacz każdą pozycję jako ukończoną, warunkową lub brakującą. Specyfikację zawierającą nierozstrzygnięte pozycje „warunkowe” nie należy stosować do zwalniania dużej komercyjnej partii bez uzgodnionej tymczasowej kontroli.
W jaki sposób RainwoodBio może wykorzystać tę specyfikację w projekcie OEM
RainwoodBio publikuje potwierdzenie wymagań, zarządzanie dostawcami, rozwój próbek, dokumentację badań i zwalniania, opakowania, logistykę oraz śledzoność. Kluczową kompetencją jest stosowanie uzgodnionej specyfikacji jako podstawowego elementu projektu – od etapu ofertowania przez próbki, produkcję, zwalnianie do ponownego zamówienia.
Poproś o specyfikacja kolagenu typu II oraz przegląd kwalifikacji dostawcy z uwzględnieniem docelowego rynku, formatu, rocznego wolumenu, obecnego certyfikatu zgodności (COA) oraz kwestionariusza dostawcy.
Brama zatwierdzenia gotowa do audytu
Nie kończyć kwalifikacji dostawcy, dopóki:
– forma produktu i jego źródło nie będą jednoznaczne;
– metody identyfikacji i analizy składu będą odpowiednie do celu;
– w stosownych przypadkach określono oczekiwania dotyczące masy cząsteczkowej lub profilu peptydowego;
– kontrole zanieczyszczeń, właściwości fizycznych oraz opakowań będą zgodne z formatem;
– śledzalność partii oraz pobieranie próbek będą udokumentowane;
– obowiązki związane z kontrolą zmian i odchyleniami zostaną podpisane;
– gotowa etykieta i plik dowodowy będą zawierać tę samą tożsamość materiału.
Przesłać projekt specyfikacji, certyfikat zgodności dostawcy (COA), dokumenty źródłowe, formułę, rynek docelowy oraz plan opakowań w celu przeprowadzenia przeglądu specyfikacji kolagenu typu II przygotowanego do audytu. audit-ready type II collagen specification review rainwoodBio może pomóc zidentyfikować brakujące kontrole jeszcze przed tym, jak zrobi to inspektor, dystrybutor lub klient.
Najczęściej zadawane pytania
1. Czy każda specyfikacja powinna zawierać rozkład masy cząsteczkowej?
Nie każdy produkt wymaga tego samego testu, ale zakupca peptydów hydrolizowanych powinien ocenić, czy masa cząsteczkowa wpływa na tożsamość, wydajność lub deklaracje. Jeśli ma to znaczenie, należy określić metodę i zakres zamiast podawać nieobjaśnioną średnią.
2. Czy certyfikat firmy może zastąpić dokumentację partii?
Nie. Certyfikat firmy lub obiektu określa zakres w określonym stopniu. Nie dowodzi on automatycznie, że konkretna partia spełnia specyfikację produktu.
3. Czy szczegółowa specyfikacja wystarcza do udowodnienia zgodności z przepisami?
Nie. Jest to narzędzie zakupowe i kontroli jakości. Klasyfikacja rynkowa, oznakowanie, bezpieczeństwo oraz wymagania prawne nadal wymagają kwalifikowanej analizy dla konkretnego produktu i miejsca przeznaczenia.
Źródła
– TGA, Wytyczne dotyczące składu ekstraktu z hydrolizowanej chrząstki kurczaka: https://www.tga.gov.au/resources/resources/compositional-guidelines/hydrolysed-chicken-cartilage-extract
– FDA USA, Badanie zakresu składników suplementów diety: https://www.fda.gov/media/191964/download
– EFSA, wnioski i wytyczne dotyczące nowych żywności: https://www.efsa.europa.eu/en/applications/novel-food
- RainwoodBio O nas: https://www.rainwoodbio.com/about-us
Ten artykuł ma zastosowanie w zakresie zakupów B2B oraz celów edukacyjnych. Tożsamość produktu, analizy, wymagania dotyczące bezpieczeństwa, etykietowania, zakres certyfikacji oraz przepisy regulacyjne należy potwierdzić dla konkretnej klasy, partii, gotowego składu oraz rynku docelowego.