 EN
Eksekutivsammandrag: Begreberne «Pharma Grade» og «Supplement Grade» TUDCA repræsenterer helt adskilte reguleringsdossiers, omfang af urenhedstests samt forpligtelser ved frigivelse af partier. For B2B-supplementmærker indebærer vurdering af leverandørofferters prisangivelser udelukkende på baggrund af markedsføringsmæssige kvalitetsbetegnelser en betydelig reguleringsmæssig risiko. Materialkvalificering kræver revision af den tilsigtede anvendelse, overholdelse af farmakopæiske monografier, ICH Q3C-restsolventer samt komplette dokumentationspakker for hele partiet.
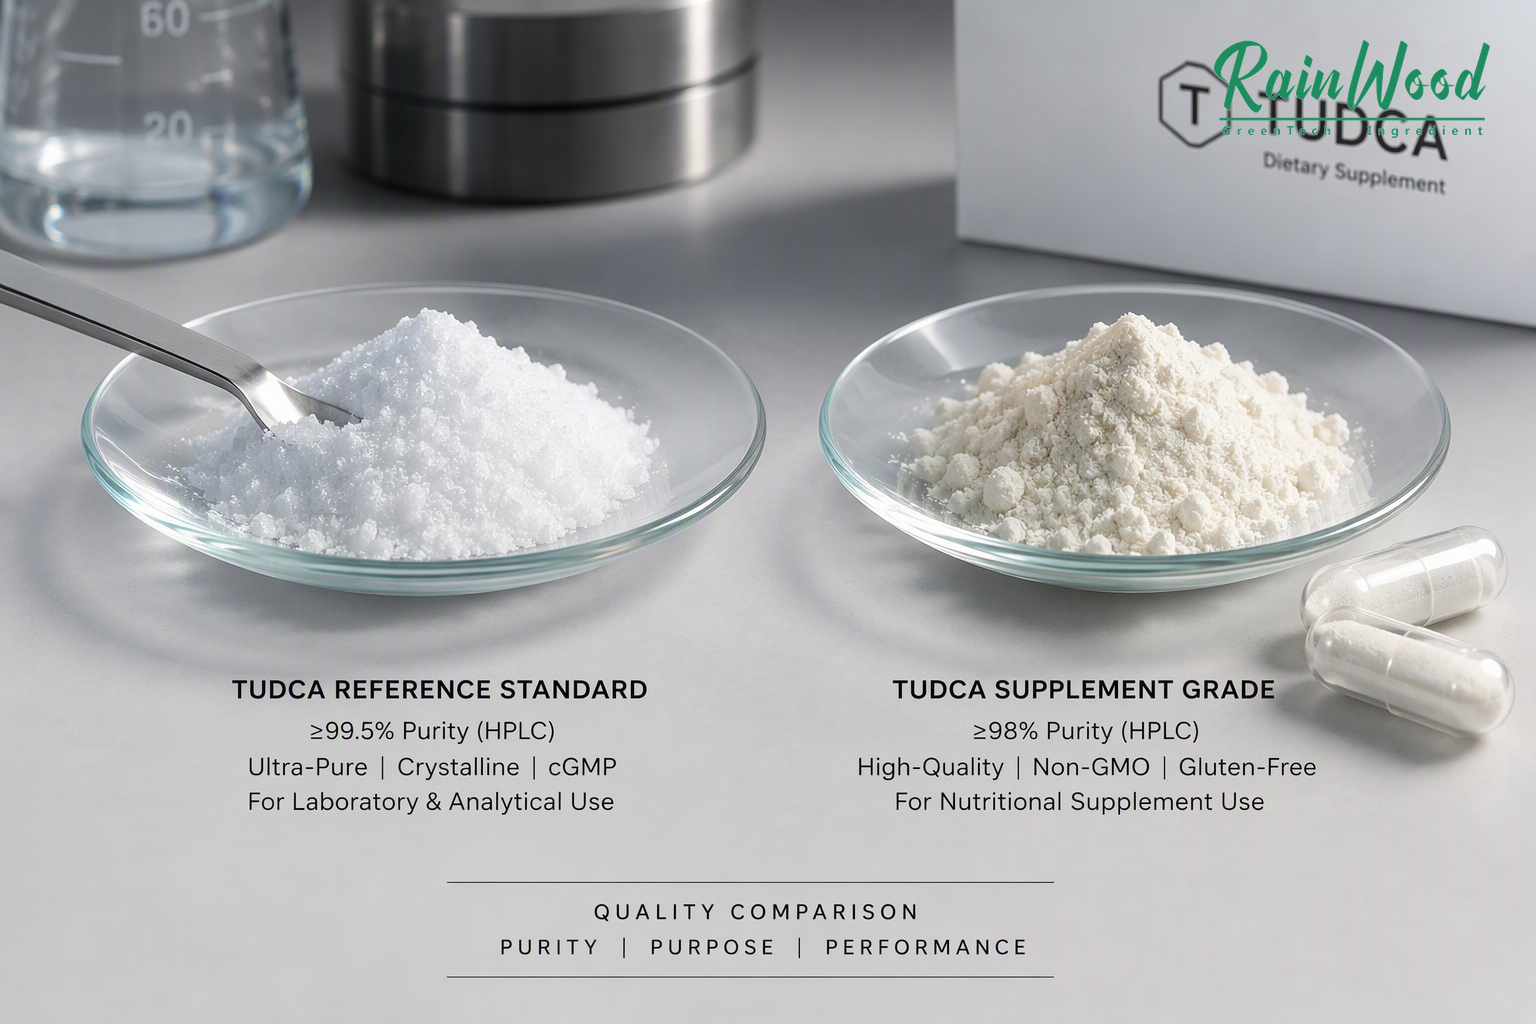
I B2B-køb af råmaterialer opstår et velkendt scenarie: Leverandør A fremhæver deres materiale som «Pharma Grade TUDCA, 99 % renhed» med en præmiepris, mens leverandør B tilbyder «Supplement Grade TUDCA, 98 % renhed» med 30 % rabat. Indkøbsteamene opfatter ofte disse to tilbud som simple kvalitetsniveauer på en lineær skala og antager, at betegnelsen «pharma» automatisk giver lovlig overlegenhed med hensyn til effekt eller markedsføringsgodkendelse.
Denne antagelse er en risikofyldt kommerciel genvej. I kemisk og regulatorisk virkelighed er en kvalitet en integreret pakke af tilsigtet anvendelse, overholdelse af farmakopæiske monografier, produktionsproceskontrol, dybde af analytisk validering samt juridiske markedsforventninger. Indkøb af bulk-TUDCA-råmateriale i pulverform til forbruger TUDCA-kapselproduktion kræver, at man ser ud over markedsføringsadjektiver for at gennemgå konkrete batchfrigivelsesdata.
1. Deconstruer, hvad "kvalitet" faktisk betyder
Før man accepterer en leverandørs kvalitetsklassificering, skal man bruge vores TUDCA-kvalitets- og dokumentationscheckliste til at gennemgå:
- Tilsigtet regulatorisk fremgangsmåde: Er materialet beregnet som en aktiv farmaceutisk ingrediens (API) i henhold til en Drug Master File (DMF), eller som en kosttilskudsingrediens fremstillet i overensstemmelse med cGMP (21 CFR Part 111)?
- Overholdelse af farmakopæiske monografier: Henviser materialet til en officiel farmakopæisk standard (f.eks. USP, EP eller ChP), og er fuldstændig monografi-testning verificeret for den konkrete parti?
- Profileringsanalyse af relaterede stoffer og syntese-biprodukter: Er ureagerede udgangsstoffer (UDCA), mellemprodukter af galdesyrer og nedbrydningspeaks individuelt adskilt og kvantificeret ved valideret HPLC-UV?
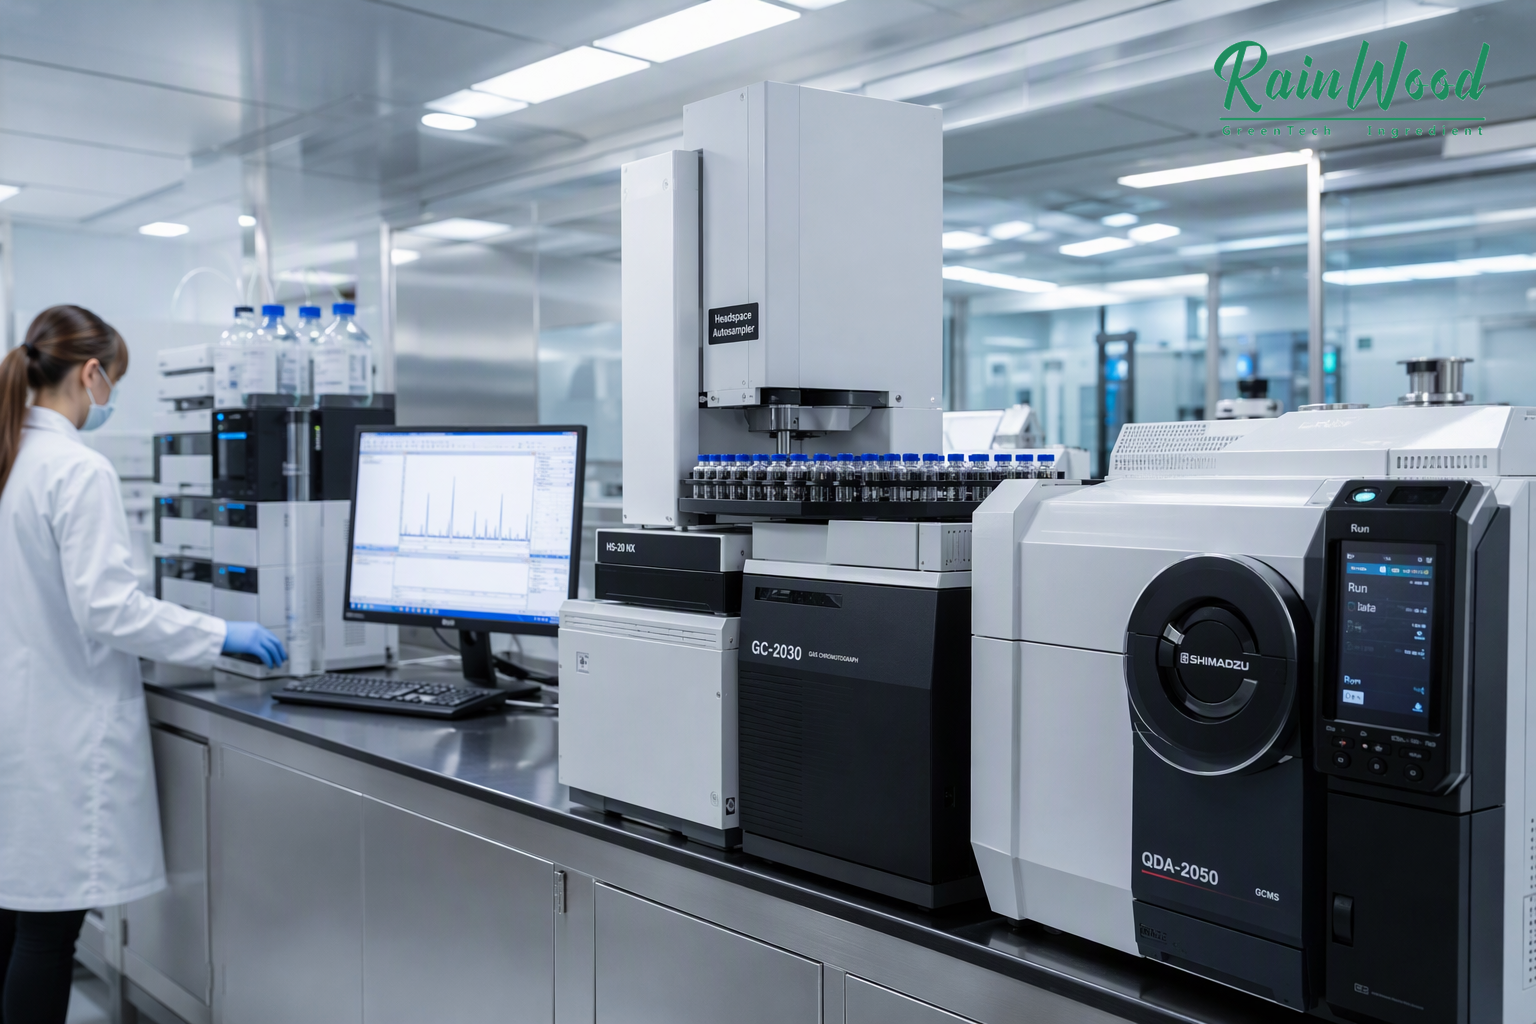
- Screening af resterende opløsningsmidler: Komplet GC-MS-screening for organiske opløsningsmidler i klasse 2 og klasse 3 (methanol, ethanol, acetone) i streng overensstemmelse med ICH Q3C-vejledningen.
- Stabilitet og emballage-systemer: Realtids- og accelereret stabilitetsdokumentation, der understøtter genprøvningsintervaller i bulkemballage med nitrogen-flusning og fugtbarriere.
2. Direkte sammenligning: Farmaceutiske rammer versus kosttilskalsrammer
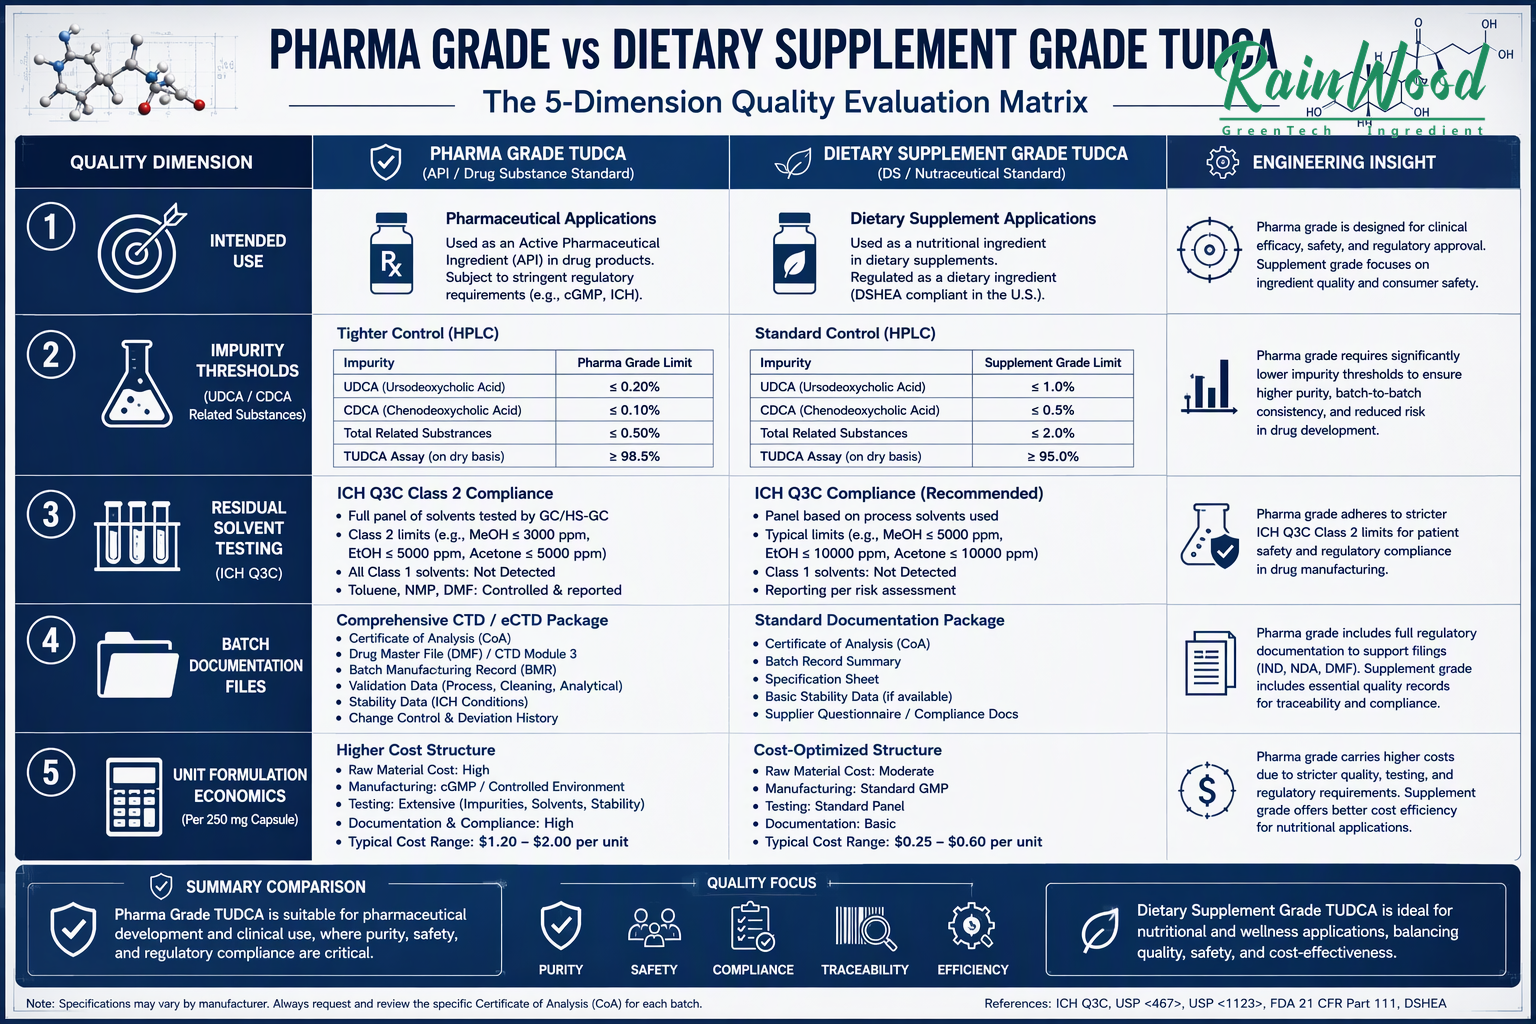
De operative og juridiske forskelle mellem udvikling af farmaceutiske API’er og kommerciel produktion af kosttilskal er betydelige:
3. Normaliser leverandørtilbud på baggrund af dokumentation, ikke påstande
For at undgå at betale for meget for markedsføringspåstande, der ikke giver nogen anvendelig overholdelsesværdi, skal konkurrerende TUDCA-tilbud normaliseres ud fra fem kritiske kriterier:
- Analyse-rapporteringsstandard: Sørg for, at priserne sammenlignes på identisk basis – enten "tør basis" eller "som leveret".
- Urenhedstestområde: Bekræft, om individuelle relaterede galsyrer (UDCA, CDCA, LCA) kvantificeres for hver afsendt parti.
- Emballage og fugtbeskyttelse: Verificer, om bulk-pulver pakkes i dobbeltlagte farmaceutiske polyethylenposer med nitrogenbarrierebeskyttelse.
- Partispecifikke tests mod typiske data: Sørg for, at de angivne parametre repræsenterer faktiske frigivelsestests og ikke uforpligtende "typiske analyse"-vurderinger.
Kilde til fuldt specificerede TUDCA-råmaterialer og færdige OEM-formuleringer
Shaanxi Rainwood Biotech leverer cGMP-certificeret bulk-TUDCA-pulver (≥98 % tørstof) og færdigløsninger til tilpasset kapselkontraktproduktion med komplette uafhængige ISO 17025-analysecertifikater (COA) og batchfrigivelsesdossiers.
Ofte stillede spørgsmål (FAQ)
Spørgsmål 1: Er "farmaceutisk kvalitet"-TUDCA lovpligtig for kosttilskud?
Nej. Kosttilskud på store markeder (som USA og EU) reguleres af fødevare- og kosttilskudscGMP-reglerne (21 CFR Part 111). Materiale af kosttilskudskvalitet med verificeret renhed, lavt indhold af relaterede stoffer samt fuld overensstemmelse med kravene til tungmetaller/mikrober opfylder alle lovmæssige krav uden den administrative byrde ved API-registrering.
Spørgsmål 2: Kan forbrugeremballage til kosttilskud angive "farmaceutisk kvalitet"?
Mærker bør udvise yderste forsigtighed. Reguleringsmyndigheder i både USA og EU kan fortolke "farmaceutisk kvalitet" som en underforstået medicinsk eller lægemiddelrelateret påstand, hvilket potentielt kan udløse reguleringsmæssig kontrol, medmindre det understøttes af omhyggelig juridisk afklaring.
Spørgsmål 3: Hvilken analytisk metode er standard til kvantificering af TUDCA-relaterede galdsyre?
Højtydende væskekromatografi i omvendt fase (RP-HPLC) kombineret med UV-detektion eller ladet aerosoldetektion (CAD) giver valideret basisadskillelse af UDCA, CDCA og andre relaterede galdesyrakonjugater.
Referencer og standarder
- PubMed: Uventede anvendelser af Urso- og Tauroursodeoxycholsyre (PMID: 24891994 )
- ICH-harmoniseret retningslinje: God fremstillingspraksis-vejledning for aktive farmaceutiske ingredienser Q7 .
- US FDA: 21 CFR Part 111 – Gældende god fremstillingspraksis for kosttilskud .
- Shaanxi Rainwood Biotech: Virksomhedens kvalitetssystemer og cGMP-standarder .