 EN
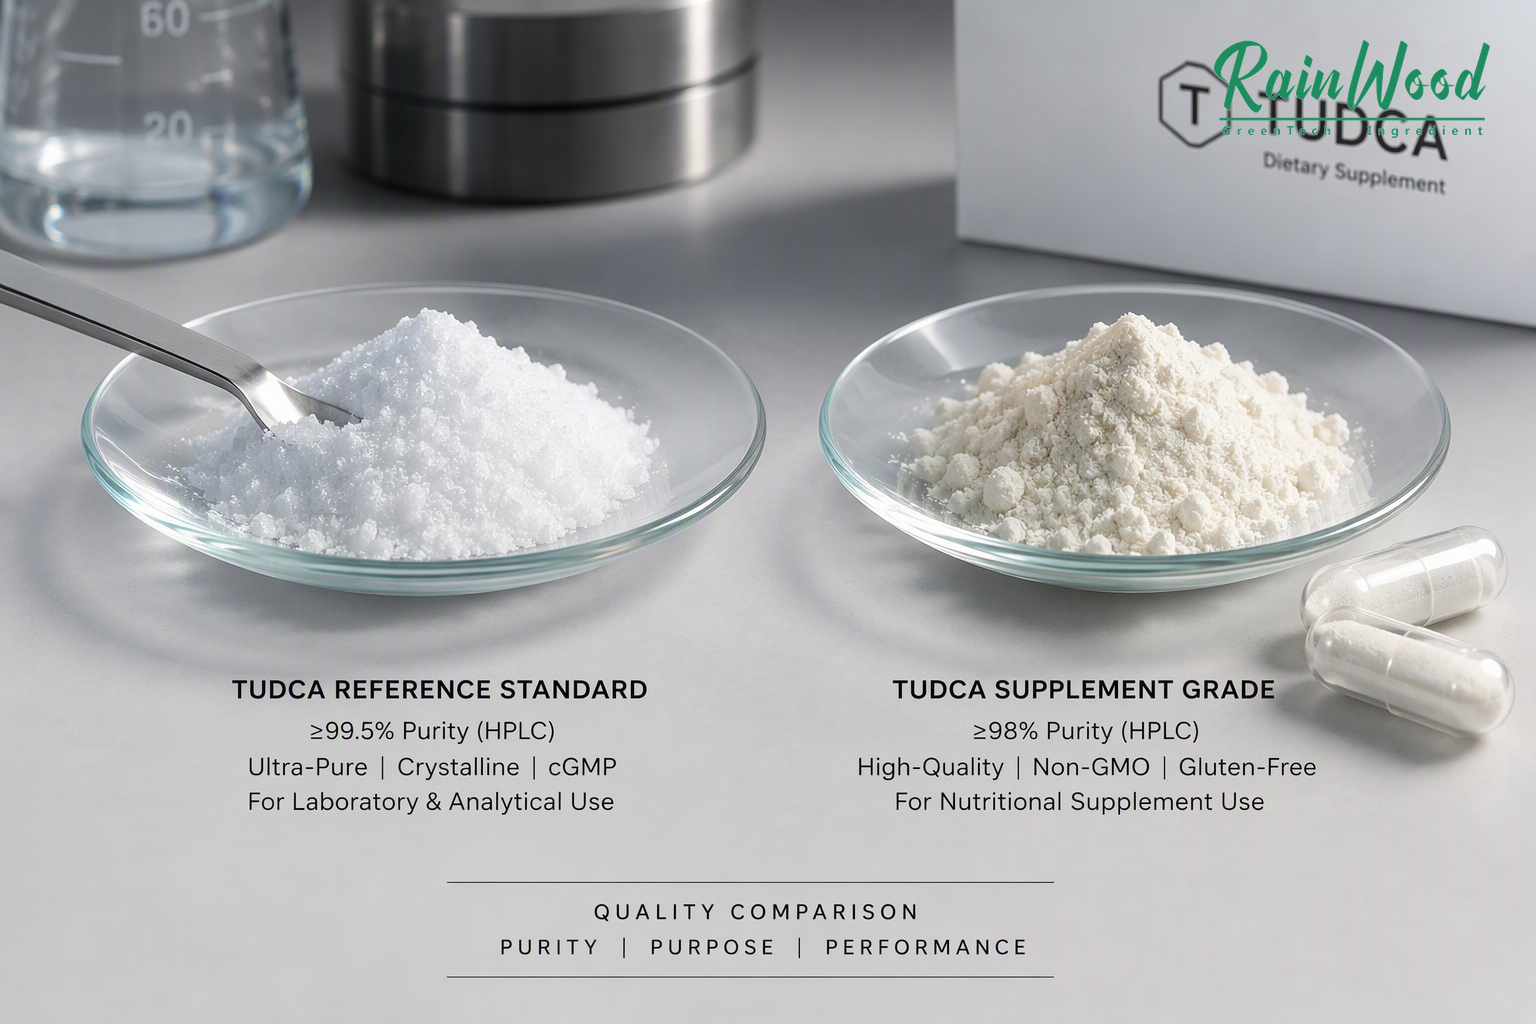
エグゼクティブサマリー: 『医薬品グレード』および『サプリメントグレード』と称されるTUDCAは、それぞれ全く異なる規制申請書類、不純物試験の範囲、およびロット出荷承認義務を意味します。B2B向けサプリメントブランドが、サプライヤーの見積もりを単にマーケティング上のグレード表示(例:『医薬品グレード』)のみに基づいて評価すると、重大な規制リスクを被る可能性があります。原料の適合性確認には、想定用途の検証、日本薬局方(JP)や米国薬局方(USP)などの公定規格への適合性、ICH Q3Cに準拠した残留溶媒試験、およびロット単位での完全な文書パッケージの審査が不可欠です。
B2B向け原料調達において、よく見られる状況があります。サプライヤーAは自社製品を 『医薬品グレードTUDCA、純度99%』 と宣伝し、高額な価格を提示する一方で、サプライヤーBは 『サプリメントグレードTUDCA、純度98%』 と表示して、価格を30%割り引いて提供しています。調達担当チームは、これら2つの製品を単純に直線的な品質段階(上位・下位)と捉えがちで、『医薬品グレード』という表示が自動的に法的優位性や販売承認を意味すると誤解することがあります。
その前提は、商業的にはリスクの高い短絡的判断です。化学的・規制的な観点から見れば、「グレード」とは、想定される用途、薬局方(コンペンディア)の単一試験項目への適合性、製造工程の管理状況、分析法の妥当性確認の深度、および法的に認められた市場における期待水準を統合的に捉えた概念です。調達にあたっては、 バルクTUDCA原料粉末 を消費者向け TUDCAカプセル製造に使用する場合 、マーケティング上の修飾語にとどまらず、実際のロット出荷データを審査することが不可欠です。
1.「グレード」という言葉が実際に意味するものとは何かを分解する
サプライヤーが提示するグレード分類を安易に受け入れる前に、まず当社の TUDCAグレードおよび文書化チェックリスト を活用し、以下の項目を審査してください:
- 想定される規制上の承認ルート: 当該物質は、医薬品マスターファイル(DMF)に基づく医薬品の原体(API)として使用されるものか、それともcGMP(米国連邦規則第21編第111部)に準拠して製造される栄養補助食品の原料として使用されるものか?
- 公定規格への適合性: 当該物質は、米国薬局方(USP)、欧州薬局方(EP)、中国薬典(ChP)などの公定薬局方に記載された規格を参照しているか?また、当該ロットについて、規格に定められた全試験項目が実施・確認済みか?
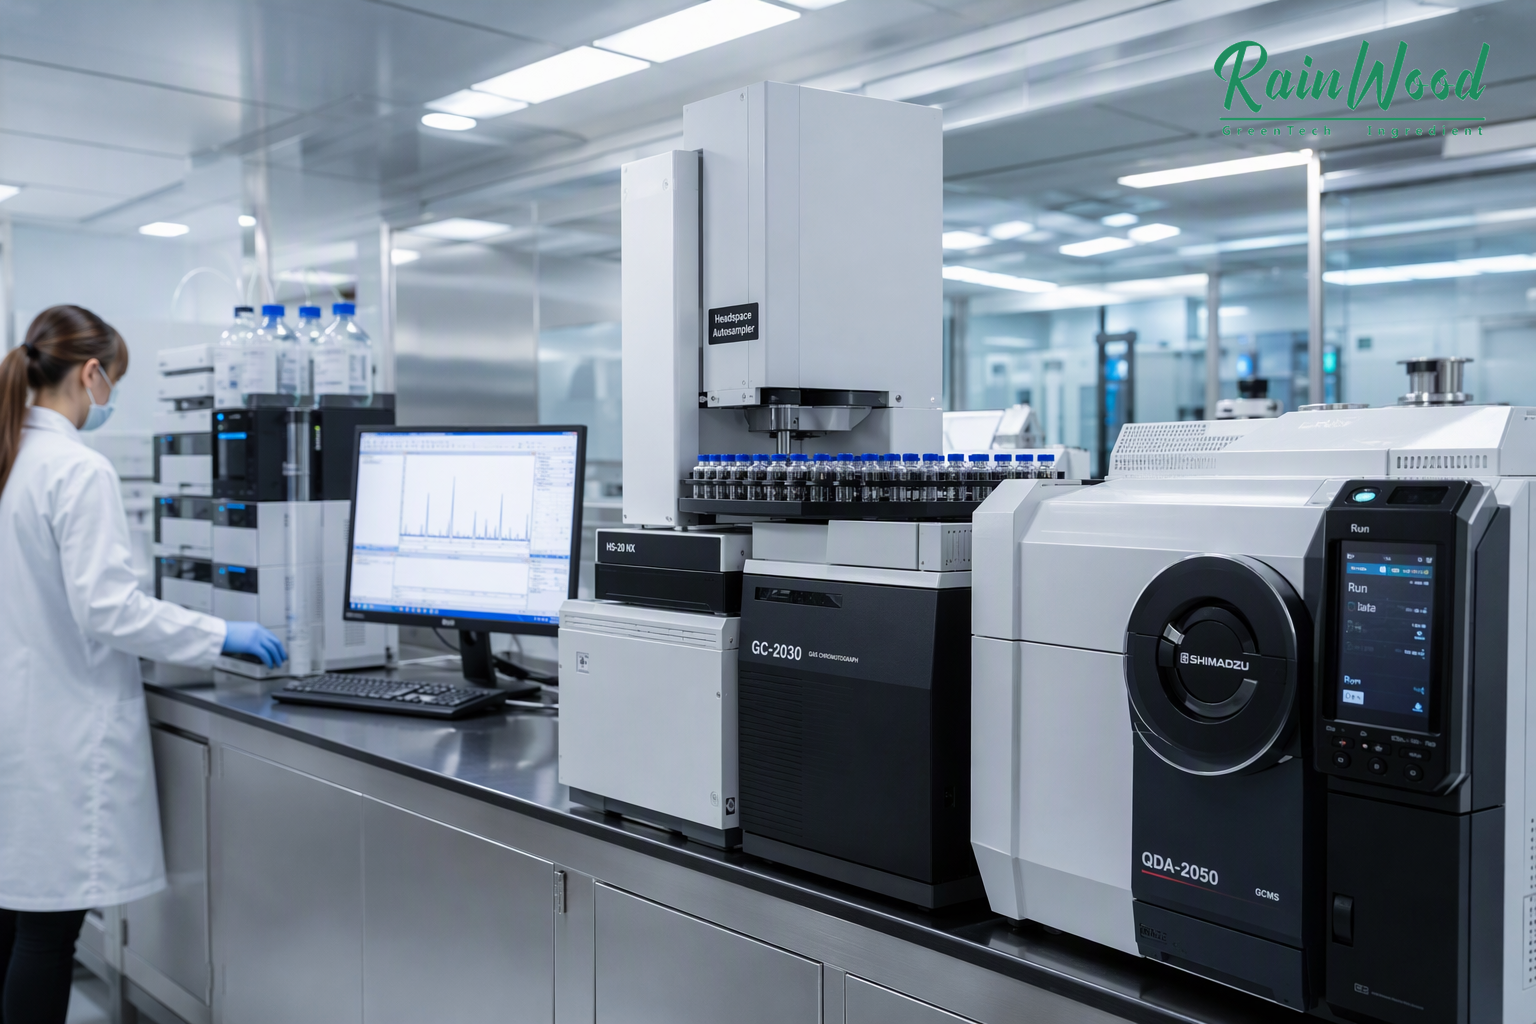
- 関連物質および合成副生成物のプロファイリング: 未反応の出発原料(ウルソデオキシコール酸:UDCA)、中間体である胆汁酸抱合体、および分解生成物のピークが、妥当性確認済みのHPLC-UV法により個別に分離・定量されているか?
- 残留溶媒のスクリーニング: ICH Q3Cガイドラインを厳密に遵守した、クラス2およびクラス3の有機溶媒(メタノール、エタノール、アセトン)に対するGC-MSによる全成分スクリーニング。
- 安定性および包装システム: 窒素パージ・湿気遮断型バルク包装における再試験期間を支持する、リアルタイムおよび加速安定性試験の記録。
2. 直接比較:医薬品と健康食品のフレームワーク
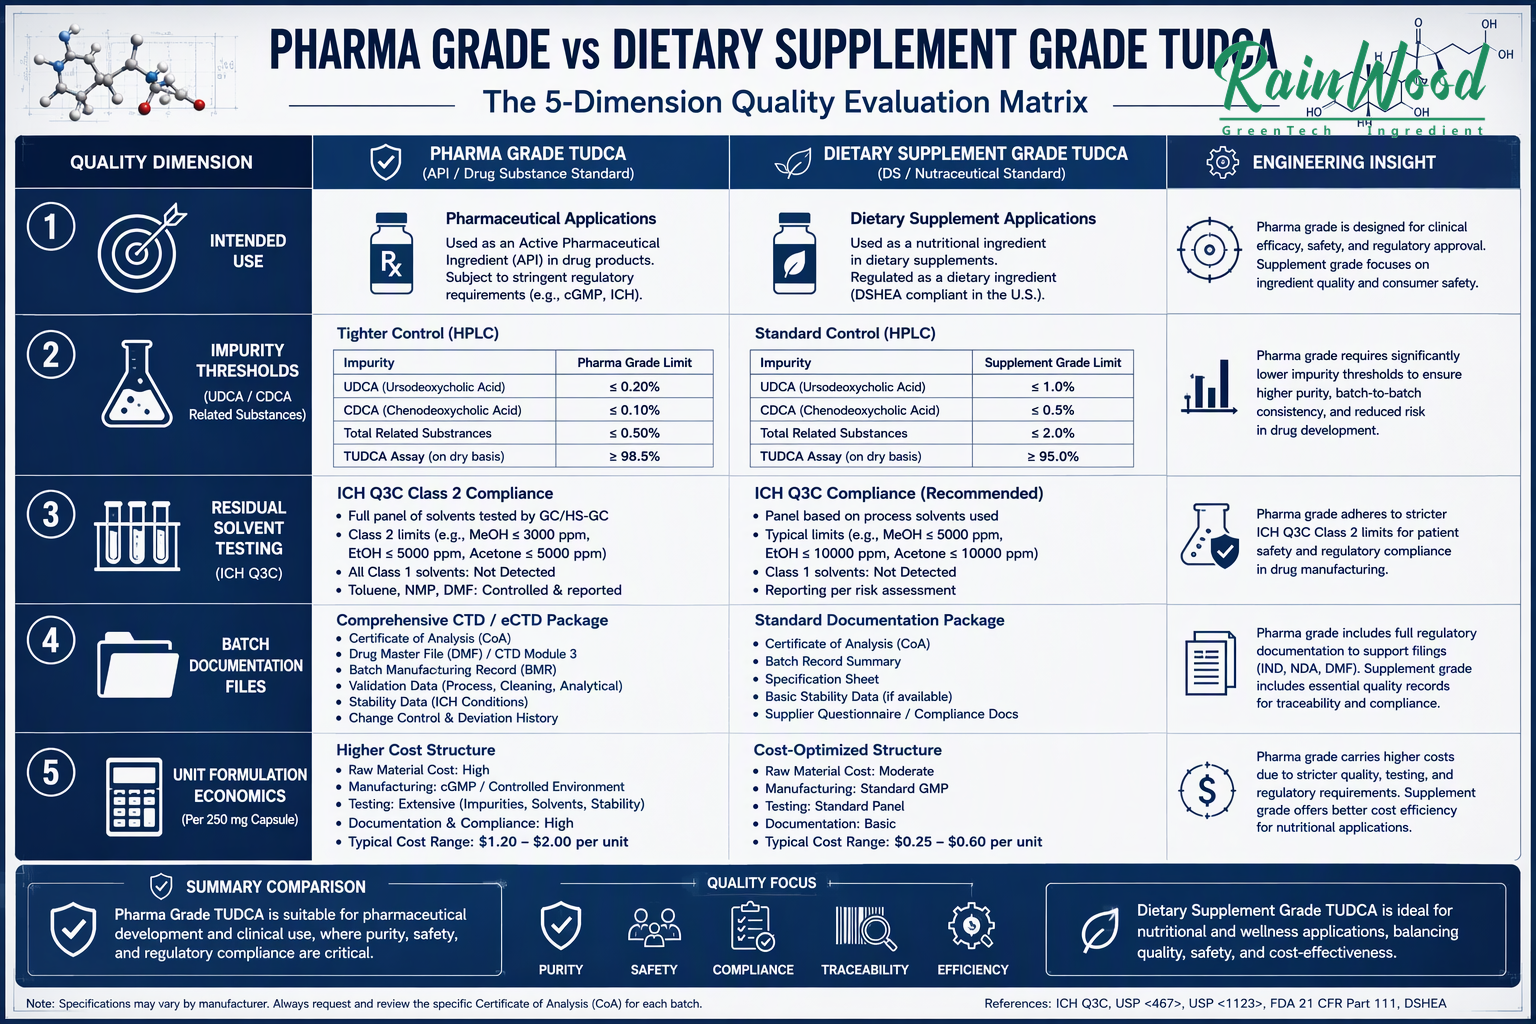
医薬品原体(API)の開発と市販健康食品の製造における業務的・法的差異は極めて大きい。
3.サプライヤーの見積もりは、主張ではなく、根拠に基づいて標準化する
マーケティング上の主張に過剰な費用を支払わないよう、実務上のコンプライアンス価値をもたらさないものについては、5つの重要な基準に基づき、競合するTUDCAの見積もりを標準化してください。
- 分析値の報告基準: 価格比較に際して、「乾燥基準(Dry Basis)」と「そのままの状態(As-Is)」という計算方式が同一であることを確認してください。
- 不純物試験の範囲: 出荷される各ロットについて、関連する個別の胆汁酸(UDCA、CDCA、LCA)が定量分析されているかどうかを確認してください。
- 包装および湿気対策: バルク粉末が、窒素バリア機能付きの二重層医薬品用ポリエチレン袋で包装されているかどうかを確認してください。
- ロット別試験データ vs 代表的データ: 提示された仕様値が、法的拘束力のない「代表的分析結果」ではなく、実際に出荷時に実施されるリリース試験の結果を反映していることを確認してください。
全仕様に対応したTUDCA原料およびワンストップOEM製剤ソリューション
陝西省のレインウッド・バイオテク社は、cGMP認証済みの バルクTUDCA粉末(乾燥基準で≥98%)を供給しています。 およびワンストップソリューションを実現 カスタムカプセルの受託製造も承っております。 第三者機関によるISO 17025準拠の分析成績書(COA)およびロット出荷に必要な完全なドッサールを付与いたします。
よくある質問 (FAQ)
Q1:「医薬品グレード」のTUDCAは、健康食品として販売する場合に法的に必須ですか?
いいえ。米国や欧州などの主要市場において、健康食品は食品および健康食品向けcGMP規制(米国連邦規則第21編第111部)の対象となります。「サプリメントグレード」の原料であっても、純度が確認され、関連物質含量が低く、重金属および微生物試験の全項目で適合している場合は、医薬品原体(API)登録などの追加要件を満たさずとも、すべての法的要件を満たします。
Q2:消費者向けサプリメントの包装に「医薬品品質」と表示することは可能ですか?
ブランド側は極めて慎重な対応が必要です。米国および欧州の規制当局は、「医薬品品質」という表現を、医療効果や医薬品としての効能を暗示するものと解釈する可能性があり、厳密な法的根拠や適切な限定表示がなければ、監督当局からの調査対象となるおそれがあります。
Q3:TUDCAに共存する胆汁酸類の定量に用いられる標準的な分析法は何ですか?
UV検出器または帯電エアロゾル検出器(CAD)を用いた逆相高性能液体クロマトグラフィー(RP-HPLC)により、ウルソデオキシコール酸(UDCA)、キノデオキシコール酸(CDCA)およびその他の関連する胆汁酸抱合体を、妥当性確認済みの基線分離が可能である。
参考文献および規格
- PubMed: ウルソデオキシコール酸およびタウロウルソデオキシコール酸の予期せぬ用途 (PMID: 24891994 )
- ICH調和ガイドライン: 医薬品原体の適正製造規範(GMP)ガイド Q7 .
- 米国FDA: 米国連邦規則集(CFR)第21編第111部:健康補助食品の現在の適正製造規範(cGMP) .
- 陝西レインウッド・バイオテク: 当社の品質管理システムおよびcGMP基準 .