 EN
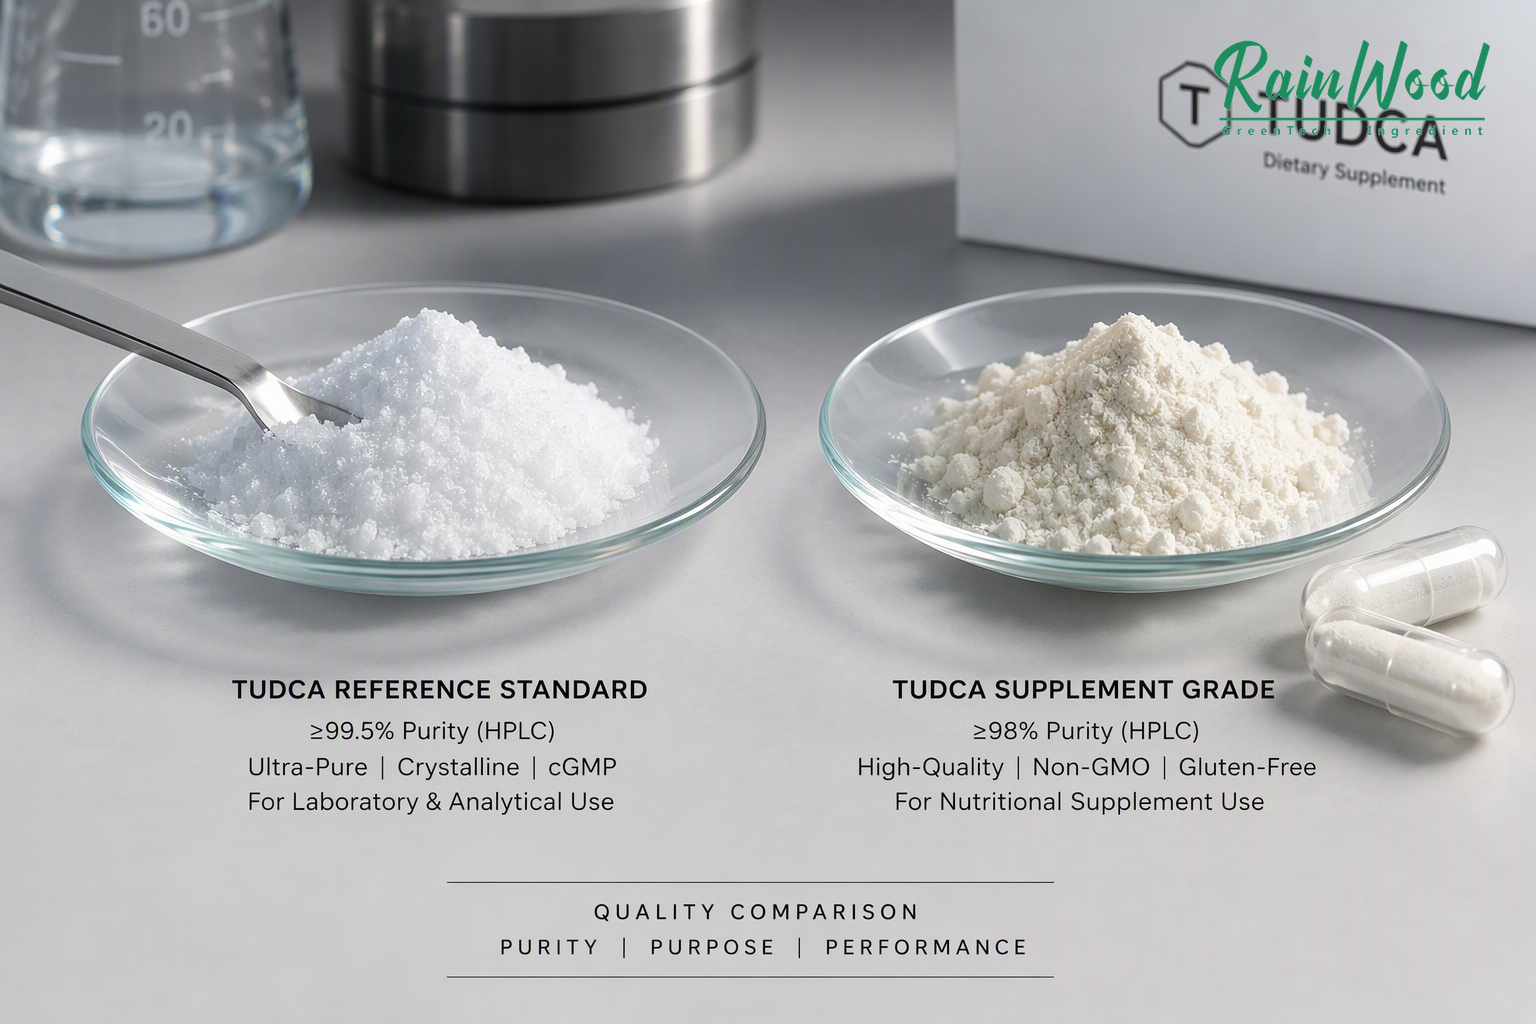
สรุปสำหรับผู้บริหาร: คำว่า "Pharma Grade" และ "Supplement Grade" สำหรับ TUDCA หมายถึงชุดเอกสารกำกับดูแลที่แตกต่างกันโดยสิ้นเชิง ขอบเขตการทดสอบสิ่งปนเปื้อน และข้อผูกพันในการปล่อยล็อตผลิตภัณฑ์ สำหรับแบรนด์เสริมอาหารแบบ B2B การประเมินใบเสนอราคาจากซัพพลายเออร์โดยอาศัยเพียงฉลากเกรดการตลาดอาจก่อให้เกิดความเสี่ยงด้านกฎระเบียบอย่างรุนแรง การรับรองคุณสมบัติของวัตถุดิบจำเป็นต้องตรวจสอบวัตถุประสงค์ในการใช้งานจริง ความสอดคล้องกับโมโนกราฟในตำรับยา สารทำละลายตกค้างตาม ICH Q3C และชุดเอกสารที่ครอบคลุมทั้งล็อต
ในการจัดซื้อวัตถุดิบแบบ B2B มักเกิดสถานการณ์ที่คุ้นเคย: ซัพพลายเออร์ A โฆษณาวัตถุดิบของตนว่า "Pharma Grade TUDCA ความบริสุทธิ์ 99%" ในราคาพรีเมียม ขณะที่ซัพพลายเออร์ B เสนอ "Supplement Grade TUDCA ความบริสุทธิ์ 98%" ในราคาลดลง 30% ทีมจัดซื้อมักมองว่าข้อเสนอทั้งสองนี้เป็นเพียงระดับคุณภาพที่เรียงลำดับกันแบบเส้นตรง โดยสมมุติว่าฉลากคำว่า "pharma" นั้นให้สิทธิทางกฎหมายเหนือกว่าโดยอัตโนมัติ ไม่ว่าจะเป็นประสิทธิภาพหรือการรับรองการตลาด
สมมุติฐานนั้นเป็นการตัดสินใจเชิงพาณิชย์ที่มีความเสี่ยงสูง ตามความเป็นจริงด้านเคมีและข้อบังคับ ระดับคุณภาพ (grade) หมายถึง ชุดรวมที่ครอบคลุมวัตถุประสงค์ในการใช้งาน ความสอดคล้องกับเอกสารมาตรฐานทางเภสัชกรรม (compendial monograph) การควบคุมกระบวนการผลิต ความลึกของการตรวจสอบและยืนยันวิธีการวิเคราะห์ (analytical validation) รวมถึงความคาดหวังทางกฎหมายในตลาดที่เกี่ยวข้อง การจัดหา ผงสาร TUDCA ดิบแบบปริมาณมาก สำหรับผู้บริโภค การผลิตแคปซูล TUDCA จำเป็นต้องพิจารณาข้อมูลการปล่อยชุดผลิต (batch release data) ที่สามารถตรวจสอบได้จริง ไม่ใช่เพียงคำอธิบายเชิงการตลาดเท่านั้น
๑. วิเคราะห์องค์ประกอบที่แท้จริงของคำว่า "ระดับคุณภาพ (grade)"
ก่อนยอมรับการจัดระดับคุณภาพจากผู้จัดจำหน่าย โปรดใช้ รายการตรวจสอบระดับคุณภาพและเอกสารประกอบสำหรับ TUDCA เพื่อประเมินดังนี้:
- เส้นทางการกำกับดูแลที่มุ่งหมาย: วัตถุดิบชนิดนี้มีวัตถุประสงค์เพื่อใช้เป็นส่วนประกอบยาที่ออกฤทธิ์ (API) ภายใต้แฟ้มข้อมูลยา (DMF) หรือเป็นส่วนประกอบอาหารเสริมที่ผลิตภายใต้มาตรฐานการปฏิบัติงานที่ดีสำหรับผลิตภัณฑ์อาหารเสริม (cGMP) ตามข้อบังคับ 21 CFR ส่วนที่ 111
- ความสอดคล้องกับมาตรฐานทางเภสัชกรรมที่ระบุไว้ในเอกสารมาตรฐาน (Compendial Monograph Compliance): วัตถุดิบชนิดนี้อ้างอิงถึงมาตรฐานทางเภสัชกรรมอย่างเป็นทางการ (เช่น USP, EP หรือ ChP) หรือไม่ และได้รับการยืนยันแล้วว่าการทดสอบตามมาตรฐานฉบับเต็ม (full monograph testing) ดำเนินการครบถ้วนกับล็อตเฉพาะนี้หรือไม่
- การวิเคราะห์สารที่เกี่ยวข้องและสารตกค้างจากการสังเคราะห์ (Related Substance & Synthesis Byproduct Profiling): สารตั้งต้นที่ไม่ทำปฏิกิริยา (UDCA) สารระหว่างกลางที่เป็นอนุพันธ์ของกรดน้ำดี และสารสลายตัวแต่ละชนิดสามารถแยกออกจากกันและวัดปริมาณได้อย่างชัดเจนผ่านวิธี HPLC-UV ที่ผ่านการตรวจสอบความถูกต้องแล้วหรือไม่
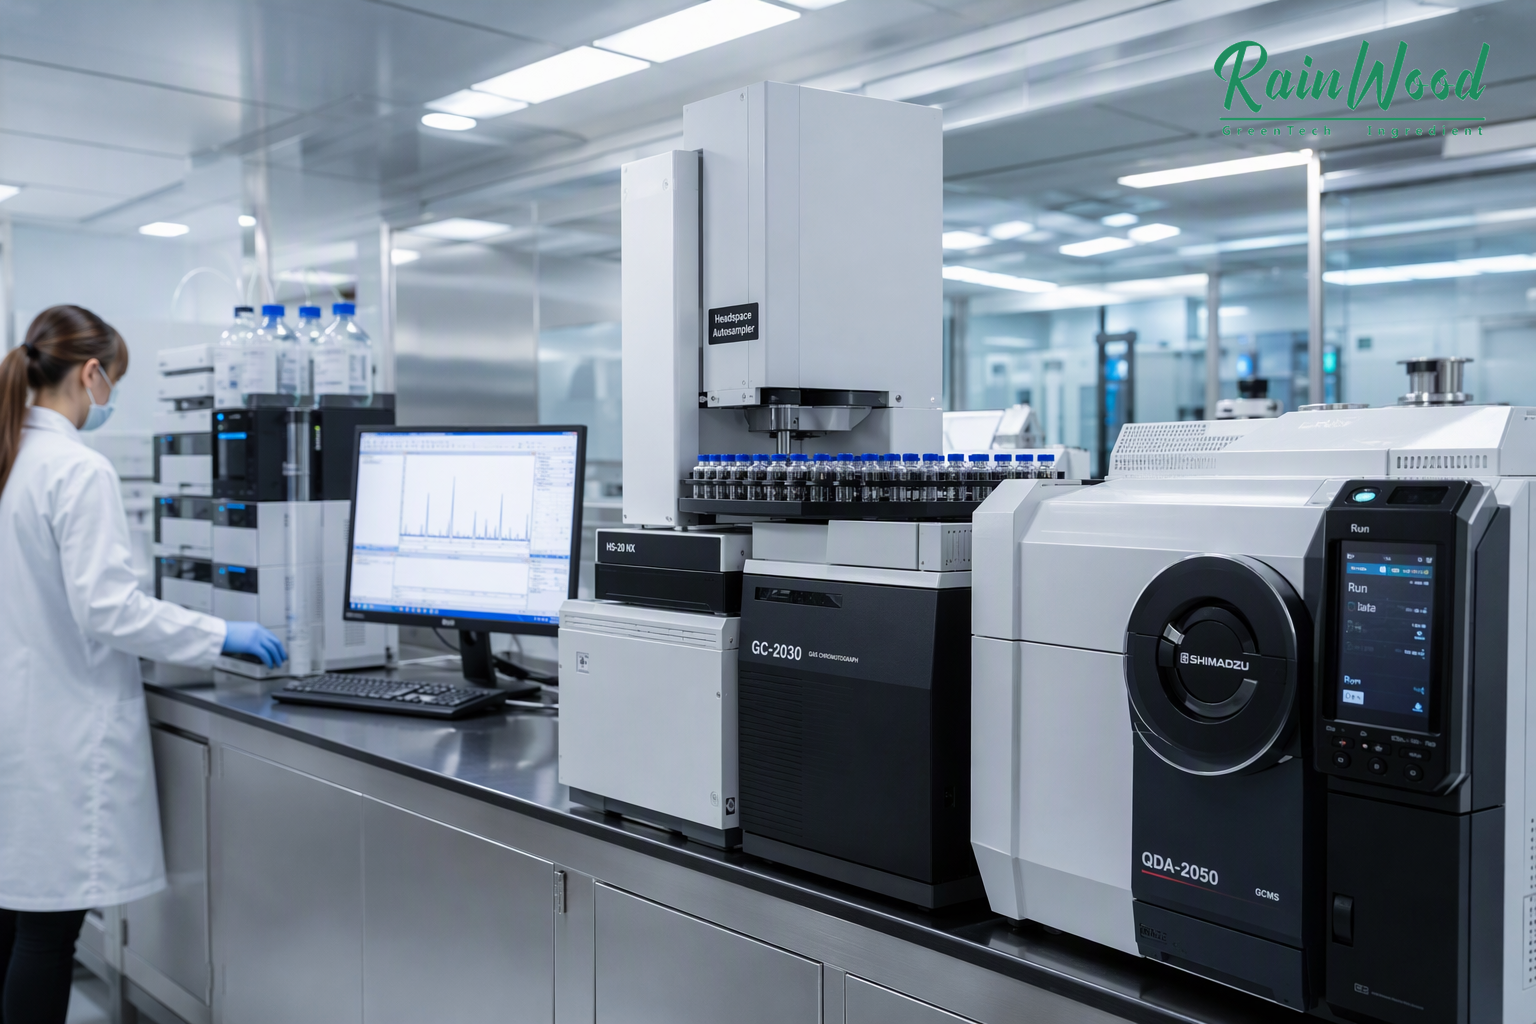
- การตรวจหาตัวทำละลายที่ตกค้าง (Residual Solvent Screening): การตรวจวิเคราะห์แบบ GC-MS อย่างครบถ้วนสำหรับตัวทำละลายอินทรีย์กลุ่ม 2 และกลุ่ม 3 (เช่น เมทานอล เอทานอล และอะซิโตน) โดยยึดถือแนวทาง ICH Q3C อย่างเคร่งครัด
- ความเสถียรและการบรรจุภัณฑ์ (Stability & Packaging Systems): เอกสารข้อมูลความเสถียรแบบเรียลไทม์และแบบเร่ง (real-time and accelerated stability files) ที่สนับสนุนช่วงเวลาการทดสอบใหม่ (retest intervals) สำหรับการบรรจุภัณฑ์แบบแบตช์ (bulk packaging) ที่ผ่านการเติมไนโตรเจนเพื่อขจัดอากาศและมีคุณสมบัติกันความชื้น
2. การเปรียบเทียบโดยตรง: กรอบงานสำหรับยาแผนปัจจุบันกับกรอบงานสำหรับอาหารเสริม
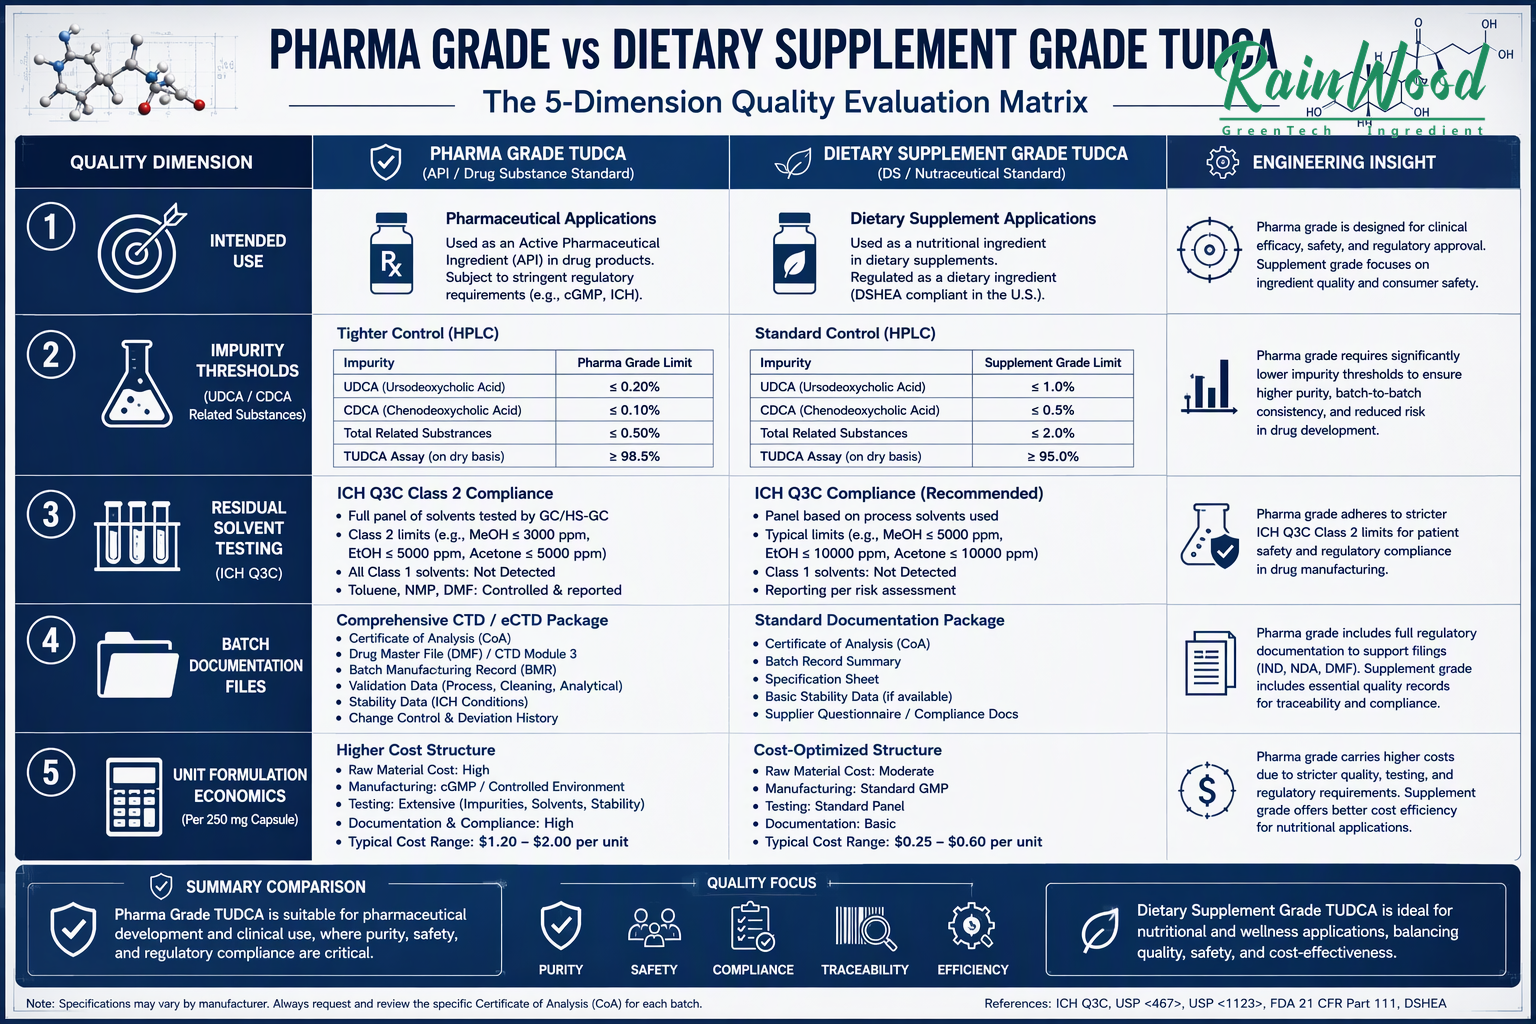
ความแตกต่างด้านปฏิบัติการและกฎหมายระหว่างการพัฒนาสารออกฤทธิ์ทางเภสัชกรรม (API) กับการผลิตอาหารเสริมเพื่อการค้า มีความแตกต่างกันอย่างมาก:
3. ปรับสมดุลใบเสนอราคาจากผู้จัดจำหน่ายโดยใช้หลักฐาน ไม่ใช่คำกล่าวอ้าง
เพื่อหลีกเลี่ยงการจ่ายแพงเกินไปสำหรับคำกล่าวอ้างด้านการตลาดที่ไม่มีคุณค่าเชิงปฏิบัติในการปฏิบัติตามข้อกำหนด ให้ปรับสมดุลใบเสนอราคา TUDCA จากผู้จัดจำหน่ายที่แข่งขันกันตามเกณฑ์สำคัญห้าประการ:
- มาตรฐานการรายงานผลการวิเคราะห์: ตรวจสอบให้แน่ใจว่าราคาที่เปรียบเทียบกันนั้นคำนวณบนพื้นฐานแบบ "แห้ง" (Dry Basis) เทียบกับแบบ "ตามสภาพจริง" (As-Is) อย่างเท่าเทียมกัน
- ขอบเขตการทดสอบสิ่งเจือปน: ยืนยันว่ามีการวิเคราะห์เชิงปริมาณกรดไบล์ที่เกี่ยวข้องแต่ละชนิด (UDCA, CDCA, LCA) สำหรับทุกชุดที่จัดส่งหรือไม่
- บรรจุภัณฑ์และการป้องกันความชื้น: ตรวจสอบว่าผงวัตถุดิบจัดบรรจุในถุงโพลีเอทิลีนสำหรับเภสัชกรรมสองชั้น พร้อมระบบป้องกันการซึมผ่านของไนโตรเจนหรือไม่
- การทดสอบเฉพาะแต่ละล็อต เทียบกับข้อมูลทั่วไป: ตรวจสอบให้แน่ใจว่าพารามิเตอร์ที่เสนอไว้นั้นสะท้อนผลการทดสอบจริงก่อนปล่อยสินค้า ไม่ใช่เพียงการประมาณค่าแบบไม่มีผลผูกพันภายใต้หัวข้อ "การวิเคราะห์โดยทั่วไป"
วัตถุดิบ TUDCA ที่มีข้อกำหนดครบถ้วน และสูตรสำเร็จ OEM แบบครบวงจร
Shaanxi Rainwood Biotech จัดจำหน่ายวัตถุดิบที่ผ่านการรับรอง cGMP ผง TUDCA แบบจำนวนมาก (ความบริสุทธิ์ ≥98% ตามน้ำหนักแห้ง) และแบบครบวงจร การผลิตแคปซูลแบบรับจ้างตามความต้องการเฉพาะ พร้อมเอกสารรับรองคุณภาพ (COA) จากรายการทดสอบของห้องปฏิบัติการภายนอกที่ได้รับการรับรองตามมาตรฐาน ISO 17025 สำหรับแต่ละล็อต
คำถามที่พบบ่อย (FAQ)
คำถามข้อที่ 1: สาร TUDCA ระดับยา (Pharma Grade) เป็นสิ่งที่กฎหมายกำหนดให้ใช้ในอาหารเสริมหรือไม่?
ไม่จำเป็น อาหารเสริมในตลาดหลัก เช่น สหรัฐอเมริกาและสหภาพยุโรป อยู่ภายใต้กฎระเบียบด้านการผลิตที่ดี (cGMP) สำหรับอาหารและอาหารเสริม (21 CFR Part 111) วัตถุดิบระดับอาหารเสริมที่มีความบริสุทธิ์ยืนยันแล้ว มีสารที่เกี่ยวข้องในปริมาณต่ำ และผ่านการตรวจสอบโลหะหนักและจุลินทรีย์อย่างครบถ้วน ถือว่าสอดคล้องกับข้อกำหนดทางกฎหมายทั้งหมด โดยไม่จำเป็นต้องจดทะเบียนเป็นสารออกฤทธิ์ (API)
คำถามข้อที่ 2: บรรจุภัณฑ์อาหารเสริมสำหรับผู้บริโภคสามารถระบุว่ามี 'คุณภาพระดับยา' ได้หรือไม่?
แบรนด์ควรระมัดระวังอย่างยิ่ง หน่วยงานกำกับดูแลในสหรัฐอเมริกาและสหภาพยุโรปอาจตีความคำว่า 'คุณภาพระดับยา' ว่าเป็นการกล่าวอ้างเชิงการแพทย์หรือยา ซึ่งอาจนำไปสู่การตรวจสอบจากหน่วยงานกำกับดูแล หากไม่มีการชี้แจงเชิงกฎหมายที่เข้มงวดรองรับ
คำถามข้อที่ 3: วิธีการวิเคราะห์ใดที่ใช้เป็นมาตรฐานในการวัดปริมาณกรดไขมันน้ำดีที่เกี่ยวข้องกับ TUDCA?
การโครมาโทกราฟีของเหลวประสิทธิภาพสูงแบบเฟสกลับ (RP-HPLC) ที่เชื่อมต่อกับการตรวจจับด้วยรังสีอัลตราไวโอเลต หรือการตรวจจับด้วยหมอกประจุ (CAD) ให้การแยกฐานที่ได้รับการรับรองสำหรับ UDCA, CDCA และกรดไขมันน้ำดีชนิดอื่นๆ ที่เกี่ยวข้อง
เอกสารอ้างอิงและมาตรฐาน
- PubMed: การใช้งานที่ไม่คาดคิดของกรดยูร์โซเดอกซีโคลิกและกรดเทาโรยูร์โซเดอกซีโคลิก (PMID: 24891994 )
- แนวทางที่กลมกลืนกันของ ICH: คู่มือการปฏิบัติที่ดีในการผลิตสารออกฤทธิ์ทางเภสัชกรรม Q7 .
- สำนักงานคณะกรรมการอาหารและยาแห่งสหรัฐอเมริกา (US FDA): กฎระเบียบ CFR ส่วนที่ 21 ข้อ 111 ว่าด้วยการปฏิบัติที่ดีในการผลิตผลิตภัณฑ์เสริมอาหารในปัจจุบัน .
- ฉานซี เรนวูด ไบโอเทค: ระบบคุณภาพของบริษัทและมาตรฐาน cGMP .