 EN
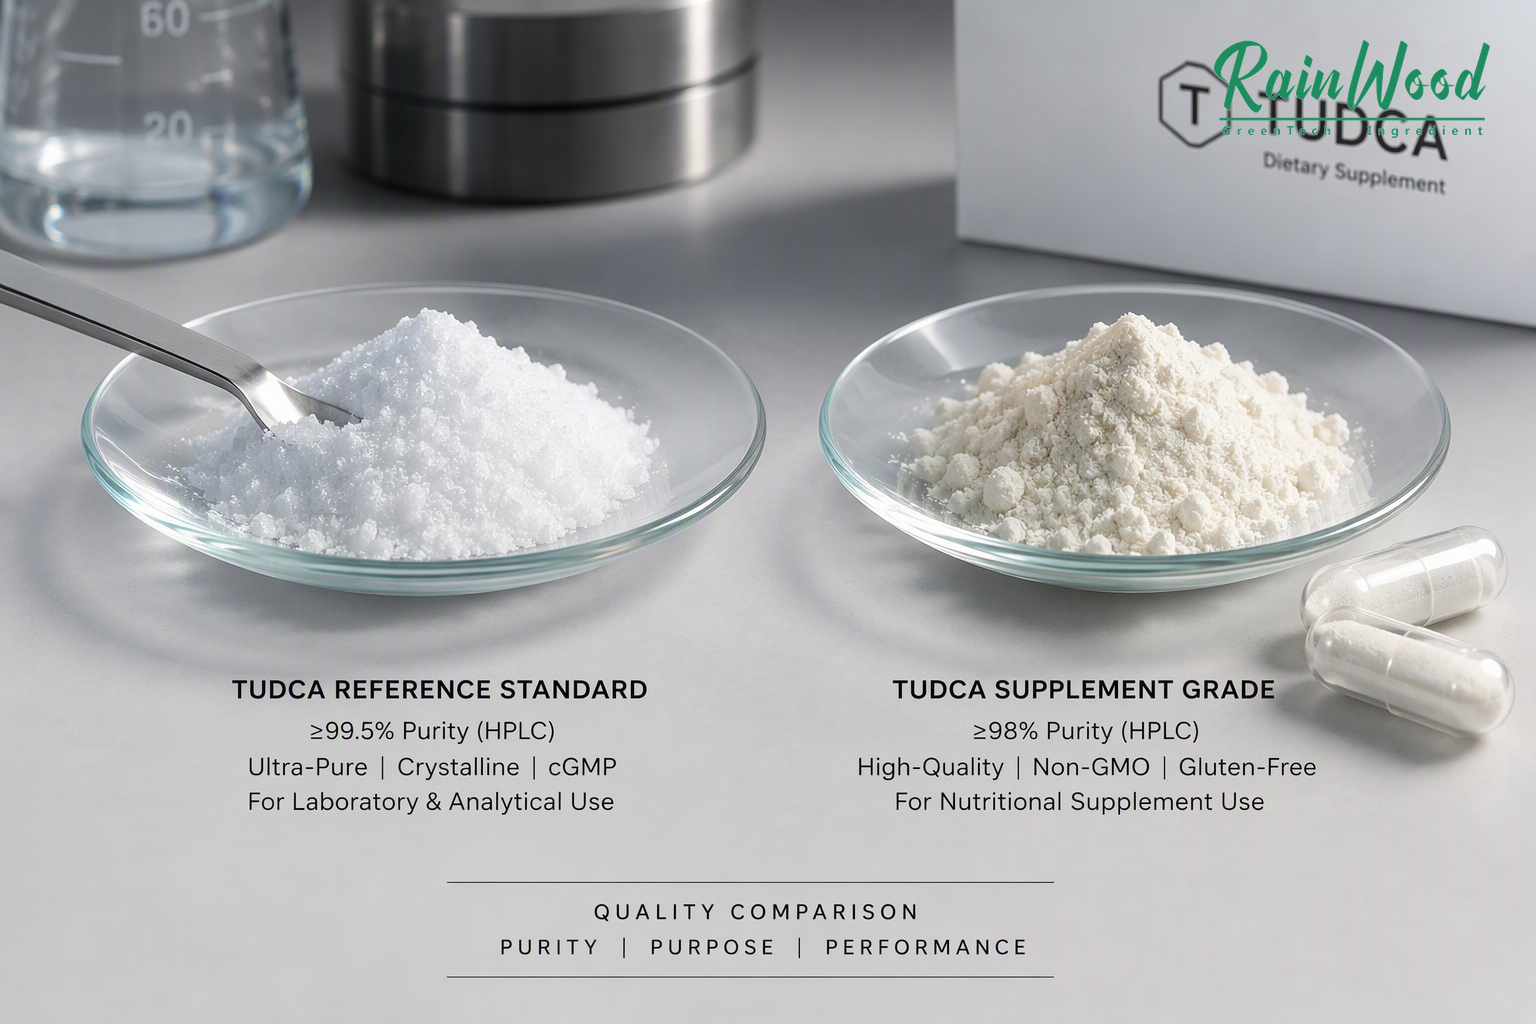
Résumé exécutif : Les dénominations « TUDCA de qualité pharmaceutique » et « TUDCA de qualité complémentaire » désignent des dossiers réglementaires entièrement distincts, des périmètres d’analyses d’impuretés différents et des obligations variées en matière de libération des lots. Pour les marques B2B de compléments alimentaires, évaluer les offres fournisseurs uniquement sur la base d’étiquetages commerciaux comporte un risque réglementaire substantiel. La qualification du matériau exige un audit portant sur son usage prévu, sa conformité aux monographies pharmacopée, ses solvants résiduels selon la norme ICH Q3C, ainsi que l’ensemble des documents associés à chaque lot.
Dans l’approvisionnement B2B de matières premières, un scénario familier se répète : le fournisseur A présente son produit comme « TUDCA de qualité pharmaceutique, pureté 99 % » à un prix premium, tandis que le fournisseur B propose « TUDCA de qualité complémentaire, pureté 98 % » avec une remise de 30 %. Les équipes achats considèrent fréquemment ces deux offres comme de simples niveaux de qualité disposés sur une échelle linéaire, supposant que l’appellation « pharmaceutique » confère automatiquement une supériorité juridique, une efficacité accrue ou une autorisation marketing.
Cette hypothèse constitue un raccourci commercial à haut risque. Dans la réalité chimique et réglementaire, une « qualité » (grade) correspond à un ensemble intégré englobant l’usage prévu, la conformité aux monographies pharmacopée, les contrôles du procédé de fabrication, la profondeur de la validation analytique et les attentes juridiques des marchés concernés. L’approvisionnement de poudre brute de TUDCA destinée aux consommateurs Pour la fabrication de gélules de TUDCA exige de dépasser les simples qualificatifs marketing afin d’examiner des données tangibles relatives à la libération des lots.
1. Décomposer ce que représente réellement une « qualité » (grade)
Avant d’accepter la classification par « qualité » (grade) fournie par un fournisseur, utilisez notre Liste de contrôle relative à la qualité (grade) et à la documentation de la TUDCA afin de vérifier :
- Voie réglementaire prévue : Le matériau est-il destiné à être un principe actif pharmaceutique (API) figurant dans un Drug Master File (DMF), ou un ingrédient diététique fabriqué conformément aux bonnes pratiques de fabrication (cGMP, 21 CFR Partie 111) ?
- Conformité aux monographies pharmacopée : Le matériau fait-il référence à une norme pharmacopée officielle (p. ex. USP, EP ou ChP), et la vérification complète de la monographie a-t-elle été effectuée sur le lot spécifique concerné ?
- Profilage des substances apparentées et des sous-produits de synthèse : Les matières premières non réagies (UDCA), les conjugués intermédiaires d’acides biliaires et les pics de dégradation sont-ils séparés individuellement et quantifiés au moyen d’une méthode HPLC-UV validée ?
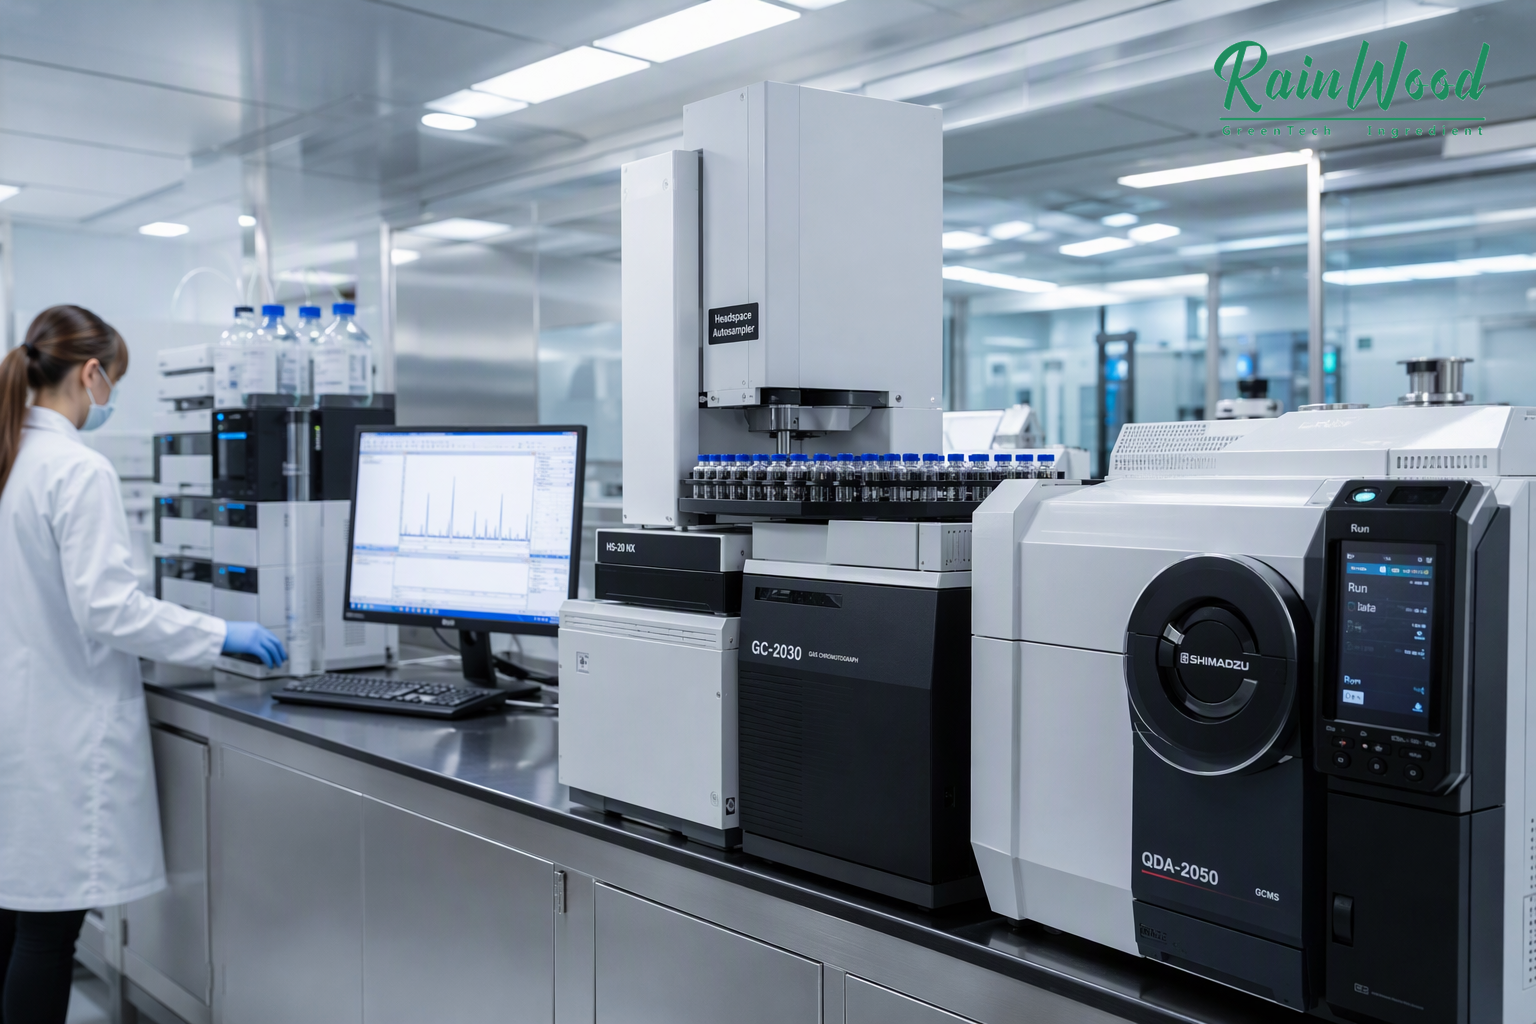
- Dépistage des solvants résiduels : Dépistage complet par GC-MS des solvants organiques des classes 2 et 3 (méthanol, éthanol, acétone), conformément strictement aux lignes directrices ICH Q3C.
- Stabilité et systèmes d’emballage : Dossiers de stabilité réelle et accélérée justifiant les intervalles de réanalyse pour un emballage en vrac doté d’une barrière contre l’humidité et purgé d’azote.
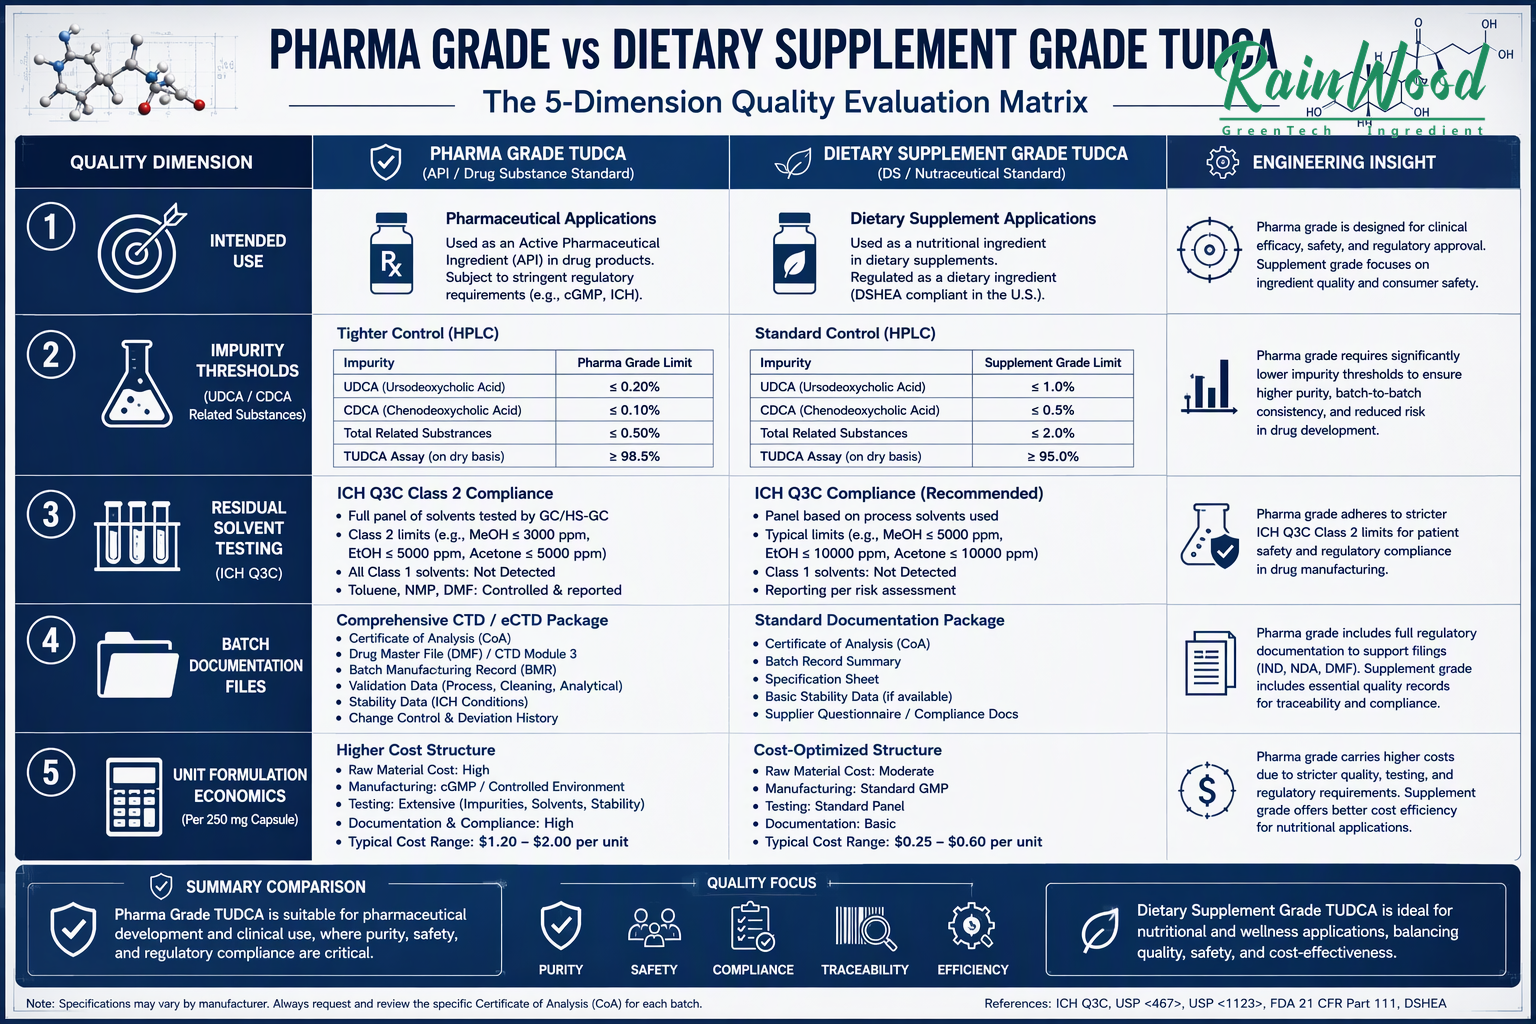
2. Comparaison directe : cadres pharmaceutique et complément alimentaire
Les différences opérationnelles et juridiques entre le développement d'un principe actif pharmaceutique (API) et la production commerciale de compléments alimentaires sont considérables :
3. Normaliser les devis des fournisseurs sur la base de preuves, et non d’affirmations
Afin d’éviter de payer trop cher des allégations marketing qui n’apportent aucune valeur réglementaire concrète, normaliser les devis concurrents de TUDCA selon cinq critères essentiels :
- Norme de rapport d’analyse : Veillez à ce que les prix soient comparés sur la base identique « à l’état sec » par opposition à « tel quel ».
- Périmètre des essais d’impuretés : Confirmez si chaque lot expédié fait l’objet d’une quantification individuelle des acides biliaires apparentés (UDCA, CDCA, LCA).
- Emballage et protection contre l’humidité : Vérifiez si la poudre en vrac est conditionnée dans des sacs pharmaceutiques en polyéthylène à double couche avec protection barrière à l’azote.
- Essais spécifiques par lot par rapport à des données types : Assurez-vous que les paramètres cités correspondent aux essais effectués lors de la libération réelle du produit, et non à des estimations indicatives non contraignantes intitulées « analyse typique ».
Matières premières TUDCA conformes aux spécifications complètes et formulations OEM clés en main
Shaanxi Rainwood Biotech fournit des matières premières certifiées cGMP poudre en vrac de TUDCA (≥ 98 % sur base sèche) et la fabrication sur mesure de gélules fabrication sous contrat de gélules sur mesure avec dossiers complets de libération par lot comprenant le certificat d’analyse (COA) délivré par un laboratoire tiers accrédité selon la norme ISO 17025.
Frequently Asked Questions (FAQ)
Q1 : L’emploi de TUDCA « de qualité pharmaceutique » est-il légalement obligatoire pour les compléments alimentaires ?
Non. Les compléments alimentaires commercialisés sur les principaux marchés (tels que les États-Unis et l’Union européenne) relèvent de la réglementation relative aux bonnes pratiques de fabrication (BPF) applicables aux aliments et aux compléments alimentaires (règlement 21 CFR Partie 111). Une matière première de qualité complémentaire, dont la teneur en impuretés est vérifiée, la teneur en substances apparentées faible, et la conformité totale aux exigences relatives aux métaux lourds et aux micro-organismes, satisfait à toutes les exigences légales sans nécessiter l’enregistrement comme principe actif (API).
Q2 : L’emballage destiné au consommateur peut-il mentionner une « qualité pharmaceutique » ?
Les marques doivent faire preuve d’une extrême prudence. Les autorités de régulation aux États-Unis comme dans l’Union européenne peuvent interpréter l’expression « qualité pharmaceutique » comme une allusion implicite à une utilisation médicale ou thérapeutique, ce qui pourrait entraîner une surveillance réglementaire accrue, sauf si cette mention est étayée par une qualification juridique rigoureuse.
Q3 : Quelle méthode analytique est couramment utilisée pour quantifier les acides biliaires apparentés à la TUDCA ?
La chromatographie liquide haute performance en phase inverse (CLHP-PI) couplée à une détection UV ou à une détection par aérosol chargé (DAC) permet une séparation de base validée de l’acide ursodésoxycholique (UDCA), de l’acide chénodésoxycholique (CDCA) et d’autres conjugués d’acides biliaires apparentés.
Références et normes
- PubMed : Utilisations inattendues de l’acide urso- et tauroursodésoxycholique (PMID : 24891994 )
- Ligne directrice harmonisée de l’ICH : Guide des bonnes pratiques de fabrication pour les principes actifs pharmaceutiques Q7 .
- FDA des États-Unis : règlement du Code des règlements fédéraux (CFR) titre 21, partie 111 – Bonnes pratiques de fabrication actuelles pour les compléments alimentaires .
- Shaanxi Rainwood Biotech : Systèmes qualité de l’entreprise et normes cGMP .
Table des matières
- 1. Décomposer ce que représente réellement une « qualité » (grade)
- 2. Comparaison directe : cadres pharmaceutique et complément alimentaire
- 3. Normaliser les devis des fournisseurs sur la base de preuves, et non d’affirmations
-
Frequently Asked Questions (FAQ)
- Q1 : L’emploi de TUDCA « de qualité pharmaceutique » est-il légalement obligatoire pour les compléments alimentaires ?
- Q2 : L’emballage destiné au consommateur peut-il mentionner une « qualité pharmaceutique » ?
- Q3 : Quelle méthode analytique est couramment utilisée pour quantifier les acides biliaires apparentés à la TUDCA ?
- Références et normes